


Umsatzvariable
Die Umsatzvariable, auch Fortschreitungsgrad oder Reaktionsfortschritt (veraltet auch Reaktionslaufzahl,[A 1][1] englisch extent of reaction[2], oder ebenso veraltet auch Formelumsatz). Sie ist – als integral definierte Größe – ein Maß für den Fortschritt einer gegebenen chemischen Reaktion. Im Gegensatz zum Umsatz X beschreibt die Umsatzvariable immer nur eine (unabhängige) chemische Reaktion (oder eine einfache Gleichgewichtsreaktion). Sie ist so definiert, dass sie bei jedem möglichen Umsatz bezogen auf alle an der Reaktion beteiligten Stoffe jeweils den gleichen Wert annimmt und sich bei steigendem Umsatz (Umsatzdifferenz) jeweils um den gleichen Wert (Differenz) ändert. Die Umsatzvariable hat die SI-Einheit Mol und ist eine extensive Größe. Als Symbol für die Umsatzvariable empfiehlt die International Union of Pure and Applied Chemistry das kleine Xi .[1][2] In der Fachliteratur werden auch X,[3] x[4] oder ein kleines Chi [5] verwendet.


Die Umsatzvariable dient zur Eingliederung der Stöchiometrie einer Reaktion in mathematische Gleichungen der physikalischen Chemie. In Chemietechnik und Verfahrenstechnik berechnet man mit ihrer Hilfe (zumeist integrale) Bilanzen (Umsätze oder Stoffmengenkonzentrationen) – insbesondere von Reaktionen mit mehr als einem Ausgangsstoff – auch für Reaktionsvolumina, in denen gleichzeitig mehrere chemische Reaktionen oder auch Gleichgewichtsreaktionen ablaufen.
Geschichte
[Bearbeiten | Quelltext bearbeiten]Eingeführt wurde die Umsatzvariable von Théophile de Donder, der sie als degré d'avancement betitelte. Das Jahr dazu benennt diese Quelle nicht (Hinweis: es ist wirklich die Umsatzvariable/ Fortschreitungsgrad gemeint und nicht der Reaktionsgrad )[1].

Noch um 1958 waren Fortschreitungsgrad und Umsatzvariable im deutschsprachigen Hochschul- und Chemietechnik-Bereich unbekannt oder unüblich und wurden teilweise in einschlägigen Fachbüchern nicht erwähnt (siehe, beispielsweise, das bundesdeutsche Buch von Walter Brötz: Grundriß der chemischen Reaktionstechnik)[6].
Schon im Jahr 1960 nutzt ein bekanntes Hochschulbuch der DDR, „Physikalische Chemie für Techniker und Ingenieure“, welches von 1960 bis mindestens 1990 viele Male unverändert neu aufgelegt wird, die Größen „Reaktionsfortschritt “ und „volumenbezogener Reaktionsfortschritt “[7]. Die DDR hatte das SI-System am 31. Mai 1967 per Gesetz eingeführt[8]. Im Jahr 1978 listet ein DDR-Hochschulbuch die Größen der Chemie (mit deren Einheiten nach dem SI-System) auf. Es wurde damals zwischen Fortschreitungsgrad (Einheit: mol) und Umsatzvariable x (Einheit: mol/m3) unterschieden (Der einheitslose Umsetzungsgrad=Umsatz hatte damals das Symbol U). Demnach entsprach die damalige Umsatzvariable (um 1976/78) dem heutigen volumenbezogenen Fortschreitungsgrad.[9]

Die Vergabe eines kleinen „x“ als Größensymbol für den volumenbezogenen Fortschreitungsgrad („Umsatzvariable“ um 1976/78 oder eher im SI-System) zeigte bereits dessen Bedeutung für die Bilanzierung (volumenkonstanter) Reaktionen.
Das DDR-Lexikon „ABC Verfahrenstechnik“ in Erstausgabe von 1979 benennt nur „Fortschreitungsgrad X“ und „Umsatz U“. Weder volumenbezogener Fortschreitungsgrad noch eine „Umsatzvariable“ sind behandelt. Hauptautor ist der sehr bekannte Verfahrenstechniker Günter Adolphi gewesen, ein Pionier der Verfahrenstechnik[10]. Das unter Federführung von G. Adolphi entstandene „Lehrbuch der chemischen Verfahrenstechnik“ war 1967 noch ohne Fortschreitungsgrad/Reaktionslaufzahl/Umsatzvariable ausgekommen, deutete aber bereits die Sinnhaftigkeit der Definition einer neuen Größe (Quotient aus Stoffmenge ni und zugehörigem stöchiometrischen Koeffizienten ) an, welcher mit einem kleinen Lambda als Symbol versehen wurde. An der Entstehung dieses Fachbuches waren weitere Hochschuldozenten beteiligt[11].

Die jeweils zweibändigen Brockhaus-Lexika der DDR, namens „abc Chemie“ (Erstausgabe 1965) sowie „abc Physik“ (verbesserte Zweitausgabe 1989) behandeln weder Fortschreitungsgrad, volumenbezogenen Fortschreitungsgrad, Umsatz noch eine Umsatzvariable[12][13]. Die „Brockhaus Enzyklopädie in 24 Bänden“ von 1993, in neunzehnter neubearbeiteter Auflage, behandelt keine der Begriffe oder Größen: Fortschreitungsgrad, Reaktionslaufzahl, Reaktionsgrad, Umsatzvariable[14].
Hinweise zum veralteten Begriff Formelumsatz
[Bearbeiten | Quelltext bearbeiten]In der Frühphase der Erfindung/ Definierung der physikochemischen Größe Fortschreitungsgrad/ Umsatzvariable, um/ vor 1960, nutzte man den Begriff Formelumsatz anstelle der heutigen Begriffe Umsatzvariable/ Fortschreitungsgrad. Das schon genannte Buch "Physikalische Chemie...", aus dem Jahre 1960, erwähnt den Begriff Formelumsatz bei der erstmaligen Erläuterung der Definition des Fortschreitungsgrades (laut Inhaltsverzeichnis) nur dieses eine Mal. Danach benutzt es konsequent den Begriff Fortschreitungsgrad in allen relevanten Kapiteln[15]. Vereinzelt nutzten Hochschulbücher der DDR offenbar noch um 1978 den veralteten Begriff Formelumsatz[16]. Im Jahr 1979 wurde die Benutzung des Begriffes "Formelumsatz" von der IUPAC nicht mehr empfohlen[17].
Zwischen dem veralteten Begriff Formelumsatz und der Umsatzvariable besteht also keinerlei Unterschied. Es ist ein und dieselbe Größe.
Oft sprach man von "einem Formelumsatz" in der alten Literatur. Betonung lag hier auf eins=1. Gemeint ist, dass die Umsatzvariable den Zahlenwert 1 hat. Also 1 Mol.
"Ein Formelumsatz" meint also Umsatzvariable . Von einem Reaktanden mit dem zugehörigen stöchiometrischem Koeffizienten 2 (Betrag) wurden in diesem Falle also entweder zwei Mol dieses Reaktionsproduktes gebildet oder zwei Mol dieses Ausgangsstoffes verbraucht.

Da man mit "einem Formelumsatz" eine vollständige Umsetzung der Ausgangsstoffe (Anfangskonzentration sinkt bis auf Null) meint, bedingt dies, dass die Umsatzvariable zum Zeitpunkt des Reaktionsendes E () den möglichen Maximalwert der Umsatzvariable angenommen hat:


Ist der kleinste stöchiometrische Koeffizient (als Betrag) in einer Reaktionsgleichung beispielsweise 3, so reagieren formell drei Mol dieses Reaktanten laut dieser Reaktionsgleichung. Da aber sein stöchiometrischer Koeffizient eben dieser 3 entspricht, ist die maximale Umsatzvariable daher 1. Dessen ungeachtet kann man in der Realität natürlich größere oder kleinere Stoffmengen/ Anfangsstoffmengen vorlegen und umsetzen.
Definition
[Bearbeiten | Quelltext bearbeiten]Eine betrachtete chemische Reaktion habe die Reaktanten , ,... mit den konventionsgemäß negativen stöchiometrischen Zahlen , ,... und die Reaktionsprodukte , ,... mit positiven , ,... In der Reaktionsgleichung stehen die Beträge der stöchiometrischen Zahlen:


Es sei die Änderung der Stoffmenge eines an der betrachteten Reaktion beteiligten Stoffes (Reaktant oder Reaktionsprodukt) zwischen zwei bestimmten Zeitpunkten. Teilt man die durch die zugehörigen stöchiometrischen Zahlen , erhält man für alle beteiligten Stoffe jeweils denselben Wert. Entsprechendes gilt für differentielle Änderungen:


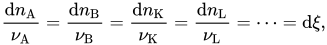
was die Umsatzvariable allgemein definiert.[2][18]
Die Umsatzvariable einer Reaktion ist abhängig von der Formulierung der Reaktionsgleichung, da der Reaktionsgleichung die stöchiometrischen Zahlen entnommen werden. Insbesondere haben die stöchiometrischen Zahlen nur dann die konventionellen Vorzeichen, wenn die Reaktion in dieselbe Richtung läuft, wie die Reaktionsgleichung formuliert ist. Dann nimmt im Reaktionsverlauf zu.
Da die Umsatzvariable für eine einfache unabhängige Einzelreaktion definitionsgemäß immer nur positive Werte annimmt und die Stoffmengenänderungen pro fortschreitender Zeiteinheit für Ausgangsstoffe negativ sind (die Ausgangsstoffe werden verbraucht), sind die stöchiometrischen Koeffizienten der Ausgangsstoffe jeweils mit negativem Vorzeichen im Nenner der Definitionsgleichung der Umsatzvariable einzusetzen.

Absolute Umsatzvariablen für Reaktionen im Batchbetrieb
[Bearbeiten | Quelltext bearbeiten]Für einen Chargenprozess ist es sinnvoll, von einem Beginn der Reaktion zu sprechen und für den Nullpunkt von diesen Zeitpunkt zu wählen, da meist für (mindestens) ein Produkt die anfängliche Stoffmenge null ist. Dann ist

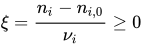
bzw. aufgelöst nach [1]

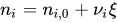
bzw. abgeleitet nach [19]

Die Beispielreaktion

hat die stöchiometrischen Zahlen

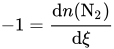

und nach einem Umsatz von z. B. mol haben sich die Stoffmengen von H2, N2 und NH3 um 3 und 1 mol verringert bzw. um 2 mol erhöht.

Zeitabhängige Umsatzvariablen für Reaktionen im Fließbetrieb
[Bearbeiten | Quelltext bearbeiten]Wird eine Reaktion als kontinuierlicher Prozess (z. B. industriell in einem Kontinuierlichen Rührkessel, einer Rührkesselkaskade oder einem Strömungsrohr; im Labormaßstab Kleinbehälter mit Zufluss und Überlauf/Ablauf) durchgeführt, ist die Umsatzvariable eine Größe mit Zeitbezug,[3][5]
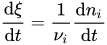
- bzw. in Newton-Notation.

Die SI-Einheit von ist mol/s.

Berechnung der Umsatzvariable einer Reaktion nur aus den Werten einer Schlüsselkomponente dieser Reaktion
[Bearbeiten | Quelltext bearbeiten]Läuft im Reaktionsvolumen nur eine unabhängige Einzelreaktion ab, so sind alle Reaktanden i Schlüsselkomponenten (S) dieser Reaktion, da sie nicht an anderen Reaktionen teilnehmen können. Der Wert der Umsatzvariable kann daher in diesem Falle aus jedem dieser Reaktanden berechnet werden.
Laufen jedoch gleichzeitig mehrere unabhängige Reaktionen im Reaktionsvolumen ab, so darf die Umsatzvariable der Reaktion j nur aus den Werten einer Schlüsselkomponente (S) dieser Reaktion j berechnet werden.[20] Schlüsselkomponente ist jeder Reaktant i der nur an der betrachteten Reaktion j teilnimmt, für die diese Umsatzvariable ( oder ) berechnet werden soll.


Reaktanden i, die an mehr als einer der simultan ablaufenden Reaktionen j teilnehmen, sind daher für keine der ablaufenden Reaktionen eine Schlüsselkomponente. Aus ihren Werten darf daher keine Umsatzvariable berechnet werden.
Bereits in den 1970er Jahren berichteten Hochschulbücher darüber, dass selbst Fachautoren den Fehler machten, bei zwei vorliegenden Parallelreaktionen nur eine (gemeinsame/gleiche) Umsatzvariable anstelle von zwei (verschiedenen) Umsatzvariablen anzusetzen.[21]
Modifizierte Umsatzvariablen
[Bearbeiten | Quelltext bearbeiten]Volumenbezogene Umsatzvariable
[Bearbeiten | Quelltext bearbeiten]Die volumenbezogene Umsatzvariable wird erhalten, indem die extensive Zustandsvariable durch das der Reaktion zur Verfügung stehende Volumen dividiert wird. Sie ist definiert als:[3][5]


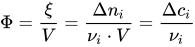
Hierbei ist die volumenbezogene Stoffmengenkonzentration eines an der betrachteten Reaktion beteiligten Stoffes . Da seinerseits eine extensive Zustandsgröße ist, muss die volumenbezogene Umsatzvariable eine intensive Größe sein.

Stoffmengenbezogene Umsatzvariable
[Bearbeiten | Quelltext bearbeiten]Die stoffmengenbezogene Umsatzvariable bezieht sich auf die Gesamtanfangsstoffmenge :[5]


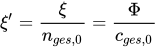
Mit an der betrachteten Reaktion beteiligten Stoffen sind beziehungsweise .

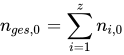
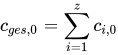
Da seinerseits eine extensive Zustandsgröße ist, muss die stoffmengenbezogene Umsatzvariable eine intensive Größe sein. Teilweise wird die auf die Gesamtanfangsstoffmenge bezogene Umsatzvariable auch durch ein großes Phi mit rechts hochgestelltem Sternchen symbolisiert.[3]

Massenbezogene Umsatzvariable
[Bearbeiten | Quelltext bearbeiten]Die massenbezogene Umsatzvariable bezieht sich auf die Gesamtmasse der eingesetzten Reaktanten, die sich wegen des Massenerhaltungssatzes während der Reaktion nicht ändert:[5]


Da seinerseits eine extensive Zustandsgröße ist, muss die massenbezogene Umsatzvariable eine intensive Größe sein. Die Verwendung der massenbezogenen Umsatzvariable wird für Reaktionen mit veränderlichem Reaktionsvolumen empfohlen.[5]
Tabellarische Übersicht
[Bearbeiten | Quelltext bearbeiten]| Größe | empfohlenes Formelzeichen | alternativ übliche Formelzeichen | Definition (Batchbetrieb) | Einheit (Batchbetrieb) | Definition (Fließbetrieb)[22] | Einheit (Fließbetrieb) |
|---|---|---|---|---|---|---|
| Umsatzvariable (im SI-System um 1978 nur „Fortschreitungsgrad “) | , X, x | [mol] |
Diese Größe des Fließbetriebes hat Zeitbezug. |
[mol/h] | ||
| Volumenbezogene Umsatzvariable (im SI-System um 1978 nur „Umsatzvariable x“) | (auch: x, oder !) | [mol/l] |
Diese Größe des Fließbetriebes hat keinen Zeitbezug, da die Zeit sich in Zähler und Nenner wegkürzt. |
[(mol/h)/(l/h)], [mol/l] | ||
| Stoffmengenbezogene Umsatzvariable, (stoffmengen)konzentrationsbezogene Umsatzvariable, dimensionslose Umsatzvariable | , | [mol/mol], dimensionslos |
Diese Größe des Fließbetriebes hat keinen Zeitbezug, da die Zeit sich in Zähler und Nenner wegkürzt. |
[(mol/h)/(mol/h)], dimensionslos | ||
| Massenbezogene Umsatzvariable | [mol/g] |
Diese Größe des Fließbetriebes hat keinen Zeitbezug, da die Zeit sich in Zähler und Nenner wegkürzt. |
[(mol/h)/(g/h)], [mol/g] |


ist die Gesamtmasse pro Volumen, also die Dichte (Massendichte), hier die Anfangsdichte zur Zeit t=0.

Größen des Fließbetriebes sind:
- Molenstrom (Stoffmengenstrom)
- Massenstrom
- Volumenstrom
- „normale“ Umsatzvariable mit Zeitbezug


Umrechnungsformel
[Bearbeiten | Quelltext bearbeiten]Es gilt beispielsweise:

Längenspezifische Umsatzvariable eines Strömungsrohres
[Bearbeiten | Quelltext bearbeiten]Es wurde auch eine (längen-)spezifische Umsatzvariable/ Fortschreitungsgrad definiert. Ihre Einheit ist Mol pro Meter [mol/m][23]. (Bilanzierung des Strömungsrohres)
Ein Strömungsrohr/ Strömungsreaktor hat einen konstanten inneren Nutzquerschnitt, die Querschnittsfläche A der Nennweite (Innendurchmesser). Das (nutzbare) Reaktorvolumen ist daher der Länge l des Strömungsrohres proportional:


Die Reaktionsdauer t entspricht im Fließbetrieb der statistischen Verweilzeit im Reaktionsvolumen


die Verweilzeit für das gesamte Strömungsrohr. Da die Fläche A konstant ist, gilt für die differentielle Bilanzierung des Strömungsrohres in Zylinderscheiben differentieller Dicke/Länge dl:

Sowie für konstanten Volumenstrom (volumenkonstante Reaktion) für die Reaktionsdauer im differentiellen Volumenelement (Zylinderscheibe):

Hier ist w die mittlere Strömungsgeschwindigkeit im Strömungsrohr als Pfropfenströmung in Längenrichtung.
Die Reaktionsgeschwindigkeit r ist für eine Einzelreaktion j für den Batchbetrieb mit konstantem Reaktionsvolumen VR definiert als:
- Definition der Reaktionsgeschwindigkeit für den diskontinuierlichen Rührkessel

Für den Fließbetrieb muss obige Definition geändert werden. Wegen:
- und sowie für konstanten Volumenstrom mit folgt daher:


- Definition der Reaktionsgeschwindigkeit für das Strömungsrohr

Im Strömungsrohr bezieht sich die je differentieller Verweilzeit umgesetzte Stoffmenge auf das differentielle Volumenelement der bilanzierten Zylinderscheibe der differentiellen Dicke dl. Im Batchbetrieb ändert sich die Reaktionsgeschwindigkeit mit der variablen Reaktionsdauer t, da die Stoffmengenkonzentrationen der Ausgangsstoffe abnehmen mit fortschreitender Zeit/ Reaktion/ Umsatzvariable. Im Fließbetrieb passiert das Gleiche in der nicht änderbaren differentiellen Verweilzeit (bei konstantem Volumenstrom, also volumenkonstanter Reaktion) im differentiellen Volumenelement welches gleichzeitig als Zylinderscheibe der Dicke dl mit der Strömungsgeschwindigkeit w durch das Strömungsrohr wandert. Das differentielle Volumen der Zylinderscheibe verhält sich dabei zu jeder Zeit t wie ein diskontinuierlicher Rührkessel mit idealer Vermischung innerhalb dieses differentiellen Volumens, aber ohne jegliche Vermischung mit den Volumen vor und hinter der differentiellen Scheibe. Innerhalb des Scheibenvolumens sinkt die Stoffmengenkonzentration der Ausgangsstoffe daher (entsprechend der Reaktionsordnung der Reaktionsgeschwindigkeitsgleichung) von t=0 (mit der Anfangskonzentration) bis (mit der Endkonzentration) ab.


Die Ableitung der Definition der volumenbezogenen Umsatzvariable
- liefert
- und somit


Die integrierbare Differentialgleichung für das Strömungsrohr erhält man daher durch Umformen obiger Definitionsgleichung der Reaktionsgeschwindigkeit unter der Nebenbedingung konstanten Volumenstromes:

Umsortieren und Variablentrennung liefert:

Setzt man in diese Gleichung beispielsweise das Reaktionsgeschwindigkeitsgesetz für erste Reaktionsordnung

ein, so wird die Differentialgleichung integrierbar. Variablen sind die Stoffmengenkonzentration des Ausgangsstoffes i und die Länge l des Strömungsrohres, über welche integriert wird.
Für Erste Reaktionsordnung mit einem Ausgangsstoff i erhält man daher das unbestimmte Integral[24]:

Durch Integration mit Substitution erhält man das gleichwertige unbestimmte Integral:

Die Stoffmengenkonzentration und ihr Differential wurden durch die volumenbezogene Umsatzvariable substituiert. Als Substituent der Stoffmengenkonzentration wurde eingesetzt:
- umgestellte Definitionsgleichung der volumenbezogenen Umsatzvariable

und für das Differential
- umgestellte Ableitung der Definitionsgleichung der volumenbezogenen Umsatzvariable
Die Integration nach der volumenbezogenen Umsatzvariable kann im vorliegenden „einfachen“ Fall noch durch Integration mit Substitution erfolgen. In komplizierteren Fällen (mit zwei oder drei Ausgangsstoffen) aber nur noch nach vorheriger Partialbruchzerlegung des komplizierten rationalen Bruches erfolgen. Da die Stoffmengenänderung durch Reaktion, bzw. die Umsatzvariable mit der Verweilzeit und damit mit der Länge des Strömungsrohres zunimmt, ist die Umsatzvariable der Länge l des Strömungsrohres proportional. Daher ist es möglich die erzielte Umsatzvariable durch die Länge l des Strömungsrohres zu teilen, um eine längenspezifische Umsatzvariable zu erhalten.
Theoretischer Maximalwert der Umsatzvariable für eine unabhängige Einzelreaktion (Hinreaktion)
[Bearbeiten | Quelltext bearbeiten]Beispielhaft sollen hier die beiden Ausgangsstoffe A und B zum Produkt C reagieren. Derjenige Ausgangsstoff, der zuerst die Stoffmengenkonzentration 0 erreicht, bestimmt das zeitliche Reaktionsende, denn dann stoppt die Reaktion. Dabei sind aber die stöchiometrischen Koeffizienten der betrachteten Ausgangsstoffe zu berücksichtigen. Ein Ausgangsstoff mit stöch. Koeffizient 2 nimmt doppelt so schnell in seiner Konzentration ab wie ein Ausgangsstoff der Koeffizient 1 hat. Daher gilt für die maximal mögliche Umsatzvariable einer einfachen unabhängigen Einzelreaktion[25]:
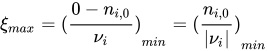
oder eben mit Volumenbezug als volumenbezogene/modifizierte Umsatzvariable:
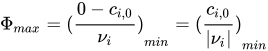
Hier ist i also ein Ausgangsstoff. Derjenige Ausgangsstoff, dessen Quotient von Anfangsstoffmenge bzw. Anfangskonzentration geteilt durch seinen stöchiometrischen Faktor das kleinste Ergebnis des Quotienten liefert, bestimmt den Maximalwert der Umsatzvariable. Theoretisch würde dieser Maximalwert – je nach auftretenden Reaktionsgeschwindigkeiten r – eventuell erst nach unendlich langer Zeit erreicht (vollständiger Reaktionsablauf).
Reaktionsgrad
[Bearbeiten | Quelltext bearbeiten]Der Reaktionsgrad (degree of reaction)[26] ist das Verhältnis der (zeitlich aktuellen) Umsatzvariable zum theoretischen Maximalwert der Umsatzvariable (je nach vorhandenen Anfangskonzentrationen der Ausgangsstoffe im vorliegenden Anwendungsfall):


bzw. für Gleichgewichtsreaktionen („GG“):
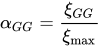
Der Reaktionsgrad ist dimensionslos und nimmt Werte zwischen 0 und 1 an. Die Bezeichnung Reaktionsgrad ist in deutscher Literatur kaum gebräuchlich, für spezielle Reaktionen werden Worte wie Dissoziationsgrad oder Ionisierungsgrad verwendet.[1]
Der Reaktionsgrad spielt eine Rolle bei der Bilanzierung von Gleichgewichtsreaktionen (Hin- und Rückreaktion gemeinsam bilanziert). In älterer Literatur wurde dem Reaktionsgrad auch das Formelzeichen oder (kleines Rho) zugewiesen, was aber nicht empfehlenswert ist, da dieser Buchstabe heute üblicherweise der Dichte (Massendichte) zugeordnet ist.[27]


Gleichgewichts-Umsatzvariable einer Gleichgewichtsreaktion (Hin- und Rückreaktion)
[Bearbeiten | Quelltext bearbeiten]Liegt eine Gleichgewichtsreaktion vor, so werden die Ausgangsstoffe niemals verbraucht sein, da sie durch die Rückreaktion wieder gebildet werden. Es stellt sich ein Fließgleichgewicht ein, dem konstante Konzentrationen und somit eine Gleichgewichts-Umsatzvariable zugehörig sind.

Bei konstanter Temperatur und konstantem Druck gibt es also einen Reaktionsgrad der Gleichgewichtsreaktion, der mit dem theoretischen Maximalwert der Umsatzvariable (der Hinreaktion) definitionsgemäß verknüpft ist[28]:

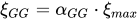
Für die Stoffmengenänderung von t=0 bis zur Einstellung des Gleichgewichts gilt auch hier (entsprechend der allgemeinen Definition der Umsatzvariable):
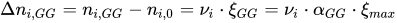
Teilen der Gleichung durch das konstante Volumen (für volumenkonstante Reaktionen) liefert:
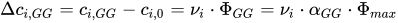
Die (theoretisch möglichen) Maximalwerte der Umsatzvariable werden aus den Anfangskonzentrationen der Ausgangsstoffe der Hinreaktion berechnet und betreffen daher die Hinreaktion, die die Produkte bildet.
Für Ausgangsstoffe ist der stöchiometrische Koeffizient als negativer Wert einzusetzen. Die Umstellung der beiden letzten Gleichungen liefert Bilanzgleichungen für Gleichgewichtsreaktionen.
Weitere Zusammenhänge für einfache Gleichgewichtsreaktionen
[Bearbeiten | Quelltext bearbeiten]Das Massenwirkungsgesetz wird von Physikochemikern üblicherweise für eine Gleichgewichtsreaktion (Hinreaktion H mit Rückreaktion R) z. B. für die Reaktion:

wie folgt formuliert, beruhend auf Aktivitäten a der Reaktionsteilnehmer i. Die stöchiometrischen Zahlen (Ny) der Ausgangsstoffe der Hinreaktion H haben konventionsgemäß ein negatives Vorzeichen, daher erscheinen deren Potenzen im Nenner des Bruchs:


Das chemische Gleichgewicht, und damit die Gleichgewichtskonstante K, ist abhängig von Druck p und absoluter Temperatur T. In dem dritten Term von rechts wird das Produktzeichen (großes Pi) benutzt. Beide Terme ganz rechts deuten an, dass der Quotient der Reaktionsgeschwindigkeitskonstanten k von Rückreaktion (R) und Hinreaktion (H) lediglich proportional zu dieser Gleichgewichtsdefinition (Kx) ist, aber nicht gleichwertig. Reaktionsgeschwindigkeiten sind ja definitionsgemäß volumenbezogene Größen. Im Gleichgewichtszustand (Gleichgewichtskonzentrationen) sind Hinreaktion und Rückreaktion gleich schnell. Beide r sind gleich. Die Gleichgewichtskonstante K (großes K!) der Gleichgewichtsreaktion ist also der Quotient beider zugehörigen Reaktionsgeschwindigkeits-Konstanten k (kleines k !) beider Reaktionen (nach deren eigener Definition der Reaktionsgeschwindigkeit).
Unter der Annahme, dass die Flüssigkeit oder Lösung sich ideal verhält (idealverdünnte Lösung) bzw. für Gasreaktionen ein geringer Druck herrscht, kann man ansetzen, dass die Aktivitäten den Stoffmengenanteilen x gleich sind:
- (Bedingung: c=>0, p=>0)

Das Massenwirkungsgesetz lautet nun

Hier können nun die Stoffmengenanteil-Bilanzgleichungen xi(t) bzw. ni(t) und nges(t) eingesetzt werden, die letztlich die Umsatzvariable in ihrer stoffmengenbezogenen Version enthalten (einheitslose Umsatzvariable, bezogen auf die Summen-Anfangsstoffmenge nges,0). Der Summen-Stoffmengenanteil (Summe aller Stoffmengenanteile aller Reaktionsteilnehmer i) ist zu jeder Zeit Eins. Auch beim Reaktionsbeginn (t=0; ). Man erhält nun als Definition des Massenwirkungsgesetzes auf Grundlage von Stoffmengenanteilen x der Reaktanden i der Gleichgewichtsreaktion[29]:


Mit dieser Gleichung besteht nun ein Zusammenhang zwischen der Gleichgewichtskonstante (beruhend auf Stoffmengenanteilen x) und der modifizierten Gleichgewichts-Umsatzvariable (bezogen auf die Gesamt-Anfangsstoffmenge). Die stöchiometrischen Koeffizienten der Reaktionsgleichung stellen hier Exponenten dar. Es ist aber bekannt, dass die Exponenten nicht bei allen Reaktionen mit den stöchiometrischen Koeffizienten der Reaktionsgleichung übereinstimmen müssen[30]. Die oben genannte Gleichung hat faktisch den Aufbau

Die Summen-Anfangsstoffmenge nges,0 kann als Konstante angesehen werden (t=0).
Für Gasreaktionen bei geringen Drücken können die Stoffmengenanteile xi noch durch das Daltonsche Gesetz substituiert werden in obiger Formel, denn es gilt für Partialdrücke pi und Summendruck (Gesamtdruck) p der Zusammenhang:

Chemische Reaktionsgeschwindigkeit
[Bearbeiten | Quelltext bearbeiten]Die Reaktionsgeschwindigkeit r der chemischen Kinetik ist für eine volumenkonstante Reaktion j definiert als die zeitliche Ableitung der Stoffmenge des Reaktanden i pro seinem stöchiometrischen Koeffizienten und pro Volumen.[31] Dies entspricht der zeitlichen Ableitung der modifizierten/volumenbezogenen Umsatzvariable dieser Reaktion j:

Umsätze X, Ausbeute A und alle Umsatzvariablen sind integrale Größen
[Bearbeiten | Quelltext bearbeiten]Aus der oben genannten Definitionsgleichung der chemischen Reaktionsgeschwindigkeit r als differentielle Größe resultiert folgerichtig, dass die Größen Umsatz (X oder U), Ausbeute (A oder P) sowie Umsatzvariable und alle modifizierten Umsatzvariablen integrale Größen sind.
Zu jeder Reaktionsdauer (Zeitdifferenz) gehören also in der Praxis für ein chemisches System bei konstanter Temperatur T und konstantem Druck p ein im Versuch ermittelbarer Konzentrations-Zeit-Verlauf (zeitliche Konzentrationsänderung). Dieser Konzentrationsänderung sind definitionsgemäß Werte für Umsätze, Umsatzvariablen und Ausbeuten (als integrale Werte) zugewiesen.
Eine „Vorab-Berechnung“ des Konzentrations-Zeit-Verlaufes für ein chemisches System wäre nur möglich, wenn zuvor im Versuch der tatsächliche/reale Konzentrationsverlauf bestimmt wurde durch Probenahmen und Konzentrationsmessungen und dazu dann ein geeignetes differentielles Zeitgesetz für die Reaktionsgeschwindigkeit r ausgewählt wurde (statistische Minimierung der Fehlerquadratsumme). Letztlich muss dieses differentielle Zeitgesetz der Chemischen Kinetik ( r=f(c,T,p) ) noch integriert werden um zeitliche Konzentrationsverläufe (und damit auch Umsätze, Ausbeuten und Umsatzvariablen) berechnen zu können.
Stoffänderungsgeschwindigkeit R
[Bearbeiten | Quelltext bearbeiten]Beispielsweise sollen zwei unabhängige Reaktionen gleichzeitig ablaufen im konstanten Volumen V:
1)

2)

Für die differentielle zeitliche Bilanzierung des Zwischenproduktes C, das an den zwei unabhängigen simultanen Reaktionen teilnimmt, gilt nun:

mit
- und
- sowie


Die Stoffänderungsgeschwindigkeit Ri eines Reaktionsteilnehmers i ist ebenso wie die Reaktionsgeschwindigkeit rj eine differentielle Größe. Während die Reaktionsgeschwindigkeit r immer nur eine unabhängige Reaktion j beschreibt, beschreibt die Stoffänderungsgeschwindigkeit R die differentielle zeitliche Konzentrationsänderung eines Reaktionsteilnehmers i (durch chemische Reaktion) summarisch über alle Reaktionen j an denen i teilnimmt.
Daher gilt generell für alle Reaktionsteilnehmer i des Beispieles (A, B, C, D, E) und für alle sonstigen Fälle (egal wie viele Reaktionen j es gibt und ob es Parallelreaktionen, Gleichgewichtsreaktionen oder Folgereaktionen sind) allgemein[32][33]:

Nimmt ein Stoff i nicht an einer Reaktion j teil so ist sein stöchiometrischer Koeffizient für diese Reaktion j Null. Die stöchiometrischen Koeffizienten für Ausgangsstoffe sind negativ einzusetzen, die für Reaktionsprodukte positiv! Ausgangsstoffe werden verbraucht, ihre anteilige Konzentrationsänderung pro Zeit ist daher negativ. Produkte haben positive differentielle Konzentrationsänderungen pro Zeit, denn sie werden gebildet.

Die Stoffänderungsgeschwindigkeit betrachtet nur Konzentrationsänderungen durch chemische Reaktion, also nicht durch Volumenänderung. Es ist eine fundamentale Größe der Chemischen Reaktionstechnik, da ihre Werte direkt aus Stoffmengenkonzentrationen-Differenzen (zu relativ kleinen Zeitdifferenzen) ermittelt werden.
Nimmt ein Stoff i nur an einer Reaktion j teil, so ist er eine Schlüsselkomponente (S) dieser Reaktion j. Aus seinen Konzentrationsänderungen kann daher die Reaktionsgeschwindigkeit rj berechnet werden:

Umgestellt gilt daher

Der rechte Term gilt für relativ kleine Zeitdifferenzen mit den ihnen zugeordneten Konzentrationsdifferenzen. Die Einheit der Stoffänderungsgeschwindigkeit ist Mol pro Liter und pro Sekunde [mol/l*s] bzw. [mol/m3s]. Ihre Werte können positiv oder negativ sein (oder Null). Hingegen haben Reaktionsgeschwindigkeiten immer positive Werte. Ist die betrachtete Schlüsselkomponente S der Reaktion j ein Ausgangsstoff, so hat die Stoffänderungsgeschwindigkeit dieser Schlüsselkomponente negative Werte (negativ einzusetzender stöchiometrischer Koeffizient). Als Reaktionsprodukt hat die Schlüsselkomponente positive Werte der Stoffänderungsgeschwindigkeit.
Chemietechnische Bilanzgleichungen chemischer Reaktionen in der Verfahrenstechnik
[Bearbeiten | Quelltext bearbeiten]Die schon genannten Definitionsgleichungen von Umsatzvariable (Fortschreitungsgrad) und insbesondere die der modifizierten Umsatzvariablen, wurden so definiert, dass sie zur Erstellung allgemeingültiger Bilanzgleichungen (bei Nutzung der volumenbezogenen Umsatzvariable nur gültig für volumenkonstante Reaktionen !) angewendet werden können. Dazu werden teilweise noch die Größen Molare Masse M, Dichte (Massendichte, Gesamtdichte) und Massenkonzentration (Partialdichte) (oder ) mit herangezogen. Außerdem fließt der stöchiometrische Koeffizient des betrachteten Reaktionsteilnehmers i (aus der Reaktionsgleichung) mit in die Gleichungen ein. In den nachfolgend genannten Bilanzgleichungen sind stöchiometrische Koeffizienten von Ausgangsstoffen (Edukte) negativ einzusetzen, die von Produkten aber positiv. Diese Gleichungen beruhen daher auf einer (vorzeichenrichtigen) Addition !


Bilanzen für eine Einzelreaktion (nur eine Reaktion läuft im Reaktionsvolumen ab)
[Bearbeiten | Quelltext bearbeiten]Bilanzen für einzelne Reaktionsteilnehmer i
[Bearbeiten | Quelltext bearbeiten]Stoffmengen-Bilanz für Batchbetrieb:
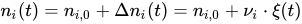
Teilen durch das konstante Volumen V (Anfangsvolumen=Endvolumen) liefert die folgende Bilanzgleichung.[34]
Stoffmengenkonzentration-Bilanz für Batchbetrieb:
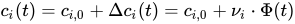
Massenkonzentration-Bilanz (Partialdichte-Bilanz) für Batchbetrieb:[35]
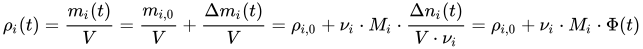
Hier ist noch darauf hinzuweisen, dass die Massenkonzentration (Partialdichte) des Stoffes i das Produkt aus dessen Stoffmengenkonzentration ci und seiner Molaren Masse Mi ist:

Massenanteil-Bilanz für Batchbetrieb:
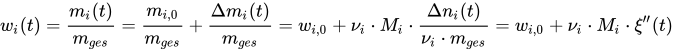
Am schwierigsten ist die Herleitung der Stoffmengenanteil-Bilanz, da bei dieser in Zähler und Nenner die modifizierte Umsatzvariable (stoffmengenbezogen, konzentrationsbezogen, einheitslos) einfließt. Bei den anderen Bilanzen war die Größe im Nenner jeweils konstant gewesen (Volumen oder Gesamtmasse). Die Summenstoffmenge in dieser Bilanz verändert sich aber mit der Reaktionsdauer t.
Stoffmengenanteil-Bilanz für Batchbetrieb:[36]
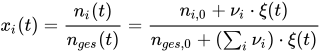
Teilt man nun alle Terme in Zähler und Nenner durch die Anfangs-Summen-Stoffmenge nges,0 so folgt daraus:[37][38]

Wie man sieht, hat man es einmal mit der „normalen“ Umsatzvariable und im anderen Falle mit der stoffmengenspezifischen Umsatzvariable in diesen Gleichungen zu tun. Letztere ist auf die Summen-Anfangsstoffmenge bezogen (rechter Teil).
Es ist noch möglich, den Gleichungsteil mit den Stoffmengen(quotienten) jeweils in Zähler und Nenner der Teilbrüche durch das konstante Volumen zu teilen. Aus Stoffmengen werden so Stoffmengenkonzentrationen. Aus der normalen Umsatzvariable wird nun die volumenbezogene (soweit man auch diesen Teilbruch mit dem Kehrwert des Volumens in Zähler und Nenner erweitert). Es gibt also verschiedene Versionen dieser Gleichung, die alle gleichwertig sind. Der Quotient von Einzelkonzentration ci zur molaren Summenkonzentration cges ist ebenfalls der Stoffmengenanteil:

Zu den Versionen der Stoffmengenanteil-Bilanzgleichung gehört auch:
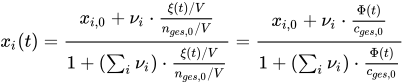
So wurde also die volumenbezogene Umsatzvariable in die Gleichung eingeführt.
Aufstellung einer Stoffmengenanteildifferenz-Bilanz für eine unabhängige Einzelreaktion
[Bearbeiten | Quelltext bearbeiten]Nicht mehr völlig trivial ist die Bilanzierung der Stoffmengenanteil-Differenz aus zwei verschiedenen Zeiten ein- und dergleichen Umsatzvariable. Es läuft also nur eine unabhängige Reaktion im Reaktionsvolumen ab, die hier bilanziert werden soll. Gefragt ist die Veränderung des Stoffmengenanteiles x eines Reaktanden i als Funktion der sich ändernden Umsatzvariable dieser chemischen Reaktion von einer Zeit zur nächsten Zeit. Je nachdem, wie die Bilanzierung erfolgt, enthält die Gleichung entweder die "normale" Umsatzvariable oder die stoffmengenbezogene Umsatzvariable . Zum Bezugszeitpunkt hat die Umsatzvariable der betrachteten Reaktion den Zahlenwert Null. Die Stoffmengen entsprechen hier den Anfangsstoffmengen, die Stoffmengenanteile den Anfangs-Stoffmengenanteilen. Die Summe der Stoffmengenanteile über alle Reaktanden i (inklusive den Inertstoffen, die nicht an der Reaktion teilnehmen) ist zu jeder Zeit t Eins.

Ausgehend von der schon erläuterten Stoffmengenanteil-Bilanzgleichung wird nun eine Differenzbilanz gebildet, nachfolgend immer für den Reaktionsteilnehmer/ Stoff A bzw. für alle Reaktionsteilnehmer i dieser Reaktion:
- allgemeingültige Differenzbilanz (mit )


Im Zähler jedes Bruches der Gleichung wird der betrachtete Stoff A als Einzelbilanz bilanziert. Im Nenner jedes Bruches wird die Summenstoffmenge über alle Reaktanden i (inklusive den Inertstoffen, die nicht an der Reaktion teilnehmen) für diese eine Reaktion bilanziert. Jeweils für eine Zeit t pro Bruch. Der stöchiometrische Koeffizient von Inertstoffen ist mit Null anzusetzen in der Summe.
Nehmen wir nun an, die kleinere Zeit ist identisch mit der Bezugszeit so vereinfacht sich die Stoffmengenanteil-Differenzbilanz als Sonderfall, da die Umsatzvariable der Bezugszeit Null ist:


- Sonderfall der Differenzbilanz (mit und )


Da die (absolute) Umsatzvariable einer Zeit t (beispielsweise der Zeit ) identisch/ gleich ist der Änderung (Differenz) dieser Umsatzvariable von der Bezugszeit bis zur (im allgemeinen größeren) Zeit t (hier beispielsweise ) kann man daher für den genannten Sonderfall schreiben:

- Sonderfall-Differenzbilanz, verallgemeinert

Die stöchiometrischen Koeffizienten der Ausgangsstoffe sind negativ einzusetzen, die der Reaktionsprodukte positiv. Dies gilt auch für die Bildung der Summe der stöchiometrischen Koeffizienten in den Nennern der Brüche. Wird ein Inertstoff mit bilanziert ist sein stöchiometrischer Koeffizient mit Null einzusetzen, da er nicht an der Reaktion teilnimmt.
Summenbilanzen aller Reaktionsteilnehmer i
[Bearbeiten | Quelltext bearbeiten]So wie für jede an einer chemischen Reaktion teilnehmende Einzelsubstanz eine eigene Bilanzgleichung aufgestellt werden kann, ist es möglich diese Bilanzen aller Reaktionsteilnehmer zu einer Summenbilanz zusammenzufassen. Dazu werden faktisch die Einzelbilanzen summiert.
Summen-Stoffmengenbilanz für Batchbetrieb:[3]
- bzw.
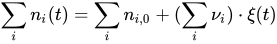

Teilen durch das konstante Volumen V (volumenkonstante Reaktion !) führt zur Summen-Stoffmengenkonzentration-Bilanz für Batchbetrieb:
- bzw.
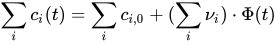
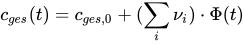
Bilanzgleichungen für eine Gleichgewichtsreaktion
[Bearbeiten | Quelltext bearbeiten]Aus den Definitionen von maximaler (theoretischer) Umsatzvariable (der Hinreaktion) und des Reaktionsgrades (der Gleichgewichtsreaktion) lassen sich folgende Bilanzgleichungen durch Substitution und Umstellen der Gleichungen aufstellen[39]:
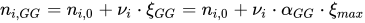
Teilen der Gleichung durch das konstante Volumen (für volumenkonstante Reaktionen) liefert:
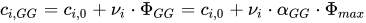
Die Gleichungen beschreiben also nicht Hinreaktion und Rückreaktion einzeln, sondern als Gesamtsystem (Blackbox). Ausgangsstoffe und Produkte können (als i) berechnet werden von t=0 bis zum Zeitpunkt der Gleichgewichtseinstellung. Die stöchiometrischen Koeffizienten der Ausgangsstoffe sind negativ einzusetzen. Die theoretischen Maximalwerte der genutzten Umsatzvariable werden aber aus den Anfangs-Stoffmengen oder Anfangs-Konzentrationen (der Zeit t=0) der Ausgangsstoffe der produktbildenden Hinreaktion berechnet und betreffen daher die Hinreaktion.
Mehrere Reaktionen laufen gleichzeitig im Reaktionsvolumen ab
[Bearbeiten | Quelltext bearbeiten]Bilanzierung eines komplexen Reaktionssystems
[Bearbeiten | Quelltext bearbeiten]Von einem komplexen Reaktionssystem spricht man, wenn simultan mehrere Reaktionen j ablaufen. Die nachfolgenden Bilanzen gelten für ein geschlossenes System, also den Batchbetrieb (Becherglas, diskontinuierlicher Rührkessel etc.).
Da für eine einzelne unabhängige Reaktion j für die Stoffmengenänderung des Stoffes A durch chemische Reaktion (Stoffmengendifferenz) gilt:

setzt sich die Stoffmengenänderung additiv aus 3 Teilen zusammen unter Berücksichtigung der stöchiometrischen Koeffizienten des Stoffes A für diese Reaktionen j, falls A an drei Reaktionen gleichzeitig teilnimmt:

Daher gilt allgemeingültig:
1) Stoffmengenbilanz des Stoffes i wenn er an mehreren Reaktionen j beteiligt ist

Da diese Stoffmengen-Einzelbilanz allgemeine Gültigkeit hat, hat auch ihre Aufsummation über alle Reaktanden i, also die Summen-Stoffmengenbilanz, allgemeine Gültigkeit:
1S) Summen-Stoffmengenbilanz über alle Reaktanden i des Reaktionssystems

Für den Fall, dass das Volumen V konstant ist, gilt in Analogie:
2) Konzentrationsbilanz für konstantes Volumen

sowie als Summenbilanz:
2S) Summen-Konzentrationsbilanz über alle Reaktanden i für konstantes Volumen

und sind Anfangs-Summenstoffmenge und Anfangs-Summenkonzentration über alle Reaktanden i.


Massenkonzentration-Bilanz (Partialdichte-Bilanz):
3) Die Partialdichte-Bilanz hat nur für konstantes Volumen Gültigkeit. Eine Summenbilanz ist eigentlich nicht nötig, denn sie liefert die Summendichte (Dichte, Massendichte). Mi ist die Molare Masse des Stoffes i.

Massenanteil-Bilanz:
4) Die Massenanteil-Bilanz hat allgemeine Gültigkeit. Eine Summenbilanz ist nicht nötig, da die Summe aller Massenanteile über alle Reaktanden i zu jeder Zeit t Eins ist. Mi ist die Molare Masse des Stoffes i.

Stoffmengenanteil-Bilanz:
5) allgemeingültige Stoffmengenanteil-Bilanz für mehrere Reaktionen j des Reaktanden i. Eine Summenbilanz ist nicht nötig, da die Summe aller Stoffmengenanteile x über alle Reaktanden i zu jeder Zeit t Eins ist.

Die Bilanzgleichung 1) entsteht auch durch nachfolgend genannte Integration einer differentiell kleinen Stoffmenge des Reaktanden i (summarisch über alle Reaktionen j)[40]:

Jeder Summand wird einzeln integriert. Die stöchiometrischen Koeffizienten können als Konstante vor jedes Integral ihrer Reaktion vorgezogen werden.
Beispiel zur Erstellung einer Stoffmengenbilanz unter Nutzung der Stöchiometrischen Matrix für ein komplexes Reaktionssystem
[Bearbeiten | Quelltext bearbeiten]Hier soll nachfolgend die Stöchiometrische Matrix aufgestellt und genutzt werden. Beispielsweise sollen hier 6 bekannte Reaktionen simultan ablaufen[41]:
1)

2)

3)

4)

5)

6)

Wie man an den obigen chemischen Reaktionsgleichungen sieht, sind jeweils zwei Gleichungen als Gleichgewichtsreaktion zusammengehörig:
- 1) und 2)
- 3) und 4)
- 5) und 6)
Sie können daher nicht alle von einander „unabhängig“ sein. Eine Reduzierung der Anzahl der Gleichungen ist daher sinnvoll und möglich. Welche der genannten Reaktionsgleichungen letztendlich als unabhängige verbleiben ist faktisch eine zufällige oder willkürliche Entscheidung, die vom Ergebnis des Gaußschen Verfahrens abhängt.
Nimmt ein Stoff/ Reaktand i nicht an der Reaktion j teil, so ist sein stöchiometrischer Koeffizient für diese Reaktion j in der Koeffizientenmatrix mit Null anzusetzen. Dies gilt generell für Inertstoffe, falls diese mit bilanziert werden müssen. Ein Inertstoff hat in jeder Reaktion den stöchiometrischen Koeffizienten Null.
| Reaktand i | ||||||
|---|---|---|---|---|---|---|
| Reaktion j | A | B | C | D | E | F |
| 1) | -1 | -2 | +1 | 0 | 0 | 0 |
| 2) | +1 | +2 | -1 | 0 | 0 | 0 |
| 3) | -2 | -2 | 0 | +1 | +1 | 0 |
| 4) | +2 | +2 | 0 | -1 | -1 | 0 |
| 5) | -1 | -3 | 0 | +1 | 0 | +1 |
| 6) | +1 | +3 | 0 | -1 | 0 | -1 |
Nun erfolgt die lineare Vereinfachung mit dem Gaußschen Algorithmus. Im Beispiel durch Addition von Zeilen (Reaktionen bzw. von deren stöchiometrischen Koeffizienten).
| Reaktand i | |||||||
|---|---|---|---|---|---|---|---|
| Reaktion j | A | B | C | D | E | F | Hinweise |
| 1) | -1 | -2 | +1 | 0 | 0 | 0 | bleibt (unabhängige Reaktion) |
| 2+1) | 0 | 0 | 0 | 0 | 0 | 0 | fällt weg (Reaktion 2) |
| 3) | -2 | -2 | 0 | +1 | +1 | 0 | bleibt (unabhängige Reaktion) |
| 4+3) | 0 | 0 | 0 | 0 | 0 | 0 | fällt weg (Reaktion 4) |
| 5) | -1 | -3 | 0 | +1 | 0 | +1 | bleibt (unabhängige Reaktion) |
| 6+5) | 0 | 0 | 0 | 0 | 0 | 0 | fällt weg (Reaktion 6) |
Ergebnis der Bearbeitung:
| Reaktand i | ||||||
|---|---|---|---|---|---|---|
| Reaktion j | A | B | C | D | E | F |
| 1) | -1 | -2 | +1 | 0 | 0 | 0 |
| 3) | -2 | -2 | 0 | +1 | +1 | 0 |
| 5) | -1 | -3 | 0 | +1 | 0 | +1 |

Es verbleiben also im Beispiel nur drei Reaktionen als linear unabhängige Reaktionen. Der Rang der Koeffizientenmatrix ist daher r=3.
| stöchiometrischer Koeffizient der Reaktion j | Stoffmengenbilanz | |||
|---|---|---|---|---|
| Stoff i | j=1 | j=3 | j=5 | |
| A | -1 | -2 | -1 | |
| B | -2 | -2 | -3 | |
| C | +1 | 0 | 0 | |
| D | 0 | +1 | +1 | |
| E | 0 | +1 | 0 | |
| F | 0 | 0 | +1 | |
| Summierung (Summen-Stoffmengenbilanz) | ||||


Das genannte Beispiel, aus Urheberrechtsgründen verallgemeinert, ist eine nicht-volumenbeständige bekannte Reaktion von Gasen, die im kontinuierlichen Betrieb (Fliessbetrieb) in der Chemieindustrie durchgeführt wird. Daher wurde die Stoffmengenbilanz mit Molenströmen, also mit Zeitbezug, aufgestellt. Faktisch reagieren hier die Stoffe Kohlenmonoxid, (molekularer) Wasserstoff, Methanol, Methan, Kohlendioxid und Wasser (im Beispiel A bis F) als Gase/Dämpfe mit einander.
Schlüsselkomponente der Reaktion 1) ist C (Methanol). Für Reaktion 3) ist es E (Kohlendioxid). Für Reaktion 5) ist die Schlüsselkomponente F (Wasser).
Teilen aller Terme obiger Bilanzgleichungen durch den Massenstrom oder durch den Anfangs-Summen-Molenstrom liefert die Bilanzgleichungen mit den modifizierten Umsatzvariablen.


Verhältnis von Umsatzvariablen mehrerer Reaktionen zu einer Zeit
[Bearbeiten | Quelltext bearbeiten]Da zu einer Zeit t die verschieden definierten Umsatzvariablen einer Reaktion j unterschiedlich große Zahlenwerte haben, ist es nur möglich sie relativ, also normiert, zu vergleichen (in Relation zu setzen):
Für drei simultan ablaufende Reaktionen kann man daher beispielsweise ansetzen[42]:

Bezugsreaktion ist im Beispiel die Reaktion 2.
Weitere Hinweise zur Bilanzierung und der Berechnung der Umsatzvariablen
[Bearbeiten | Quelltext bearbeiten]Oft wird die Massenanteil-Bilanzgleichung in umgestellter Form angewendet:

oder

Da Umsatzvariablen normalerweise aus Schlüsselkomponenten (S) einer Reaktion j berechnet werden, und Schlüsselkomponenten immer nur an einer Reaktion teilnehmen, gilt nun für die Bestimmung der massenbezogenen Umsatzvariablen aus den Messwerten der Schlüsselkomponente dieser Reaktion j:

Die massenbezogene Umsatzvariable einer Reaktion j kann also berechnet werden, wenn Anfangs-Massenanteil (zur Zeit t=0) und End-Massenanteil (zur Zeit t) der Schlüsselkomponente dieser Reaktion bekannt sind/ gemessen wurden. Ist die Schlüsselkomponente ein Ausgangsstoff dieser Reaktion, ist der stöchiometrische Koeffizient negativ einzusetzen.
Liegen beispielsweise drei unabhängige Reaktionen j im Reaktionsvolumen vor, und zwei Umsatzvariablen zur Zeit t wurden bereits aus den Messwerten ihrer Schlüsselkomponenten berechnet, so kann die dritte Umsatzvariable dieser Zeit bereits durch Umstellen der aufgestellten einzelnen Stoffmengenbilanzen, Massenanteilbilanzen etc. eines einzelnen Reaktanden i berechnet werden. In diesem Falle werden die Messwerte der dritten Schlüsselkomponente nicht benötigt. Jedoch benötigt man dazu die Messwerte der bilanzierten Komponente i. Auch Summen-Stoffmengenbilanzen können dafür herangezogen werden.[43]
Das Verhältnis, in dem die Summenstoffmengen der Zeiten t und t=0 (Anfangs-Summenstoffmenge) stehen, kann auf Grundlage des Massenerhaltungssatzes hergeleitet werden[44]:

Es wird für Bilanzierungen benötigt. Die Summe aller Summenterme (in Zähler und Nenner einzeln) können als mittlere Molare Masse des Reaktionssystems (Reaktionsgemisches) zu den Zeiten t=0 und t interpretiert werden, da die Molaren Massen der Stoffe i mit deren Stoffmengenanteilen „gewichtet“ werden. Der jeweils berechneten mittleren molaren Masse ist daher der (gedachte) Stoffmengenanteil Eins zugewiesen.
Gültigkeitsbereich der Bilanzgleichungen
[Bearbeiten | Quelltext bearbeiten]Bilanzgleichungen die das Volumen V (oder Stoffmengenkonzentrationen c) enthalten haben nur Gültigkeit für volumenkonstante chemische Reaktionen[45]. Im Batchbetrieb muss also das tatsächliche Reaktionsvolumen (Volumen einer Lösung etc.) konstant sein. Das System ist hier ein geschlossenes. Im Fließbetrieb sind eintretender Volumenstrom und austretender Volumenstrom gleich groß, also konstant. Das System ist ein offenes.
Für den Fall, das die Reaktion nicht volumenkonstant ist, können die anderen Bilanzgleichungen („normale“ Umsatzvariable, stoffmengenbezogene Umsatzvariable sowie massenbezogene Umsatzvariable) noch angewendet werden. Da Masse und Massenstrom unveränderlich sind im Batchprozess bzw. Fließprozess ist leicht nachvollziehbar, dass diese Bilanzgleichungen und deren modifizierte Umsatzvariable allgemeine Gültigkeit haben. Hingegen gilt die volumenbezogene Umsatzvariable und deren Gleichung nur für konstantes Volumen oder konstanten Volumenstrom.
Nicht-volumenkonstante Gasreaktionen im Fließbetrieb (kontinuierlicher Betrieb) dürfen daher nur mit der normalen Umsatzvariable, mit der stoffmengenbezogenen Umsatzvariable oder mit der massenbezogenen Umsatzvariable bilanziert werden.
Bilanzierung des Volumens für den Batchbetrieb oder des Volumenstromes für den Fließbetrieb
[Bearbeiten | Quelltext bearbeiten]Im Allgemeinen wird man versuchen, die Bilanzierung des Volumens zu vermeiden. Man beschränkt sich auf die Bilanzierung von Stoffmengen n und Massen m.
Ist es dennoch nötig eine nicht volumenkonstante Reaktion im Fließbetrieb zu bilanzieren, so wird folgendes Modell für den Volumenstrom angesetzt:

ist der Anfangs-Volumenstrom (zur Zeit t=0), somit eine Konstante. Die Epsilon-Konstanten (auch betitelt als „Koeffizient der Volumenänderung durch Reaktion“) sind Modellkonstanten. Sie können positive (Volumenzunahme durch Reaktion) oder negative Zahlenwerte (Volumenabnahme durch Reaktion) haben. Jede Reaktion j des komplexen (oder einfachen) Reaktionssystems hat eine eigene Epsilon-Konstante.

Liegt nur eine einfache Einzelreaktion vor, kann die Berechnung mit dem Umsatz X eines Ausgangsstoffes (Au) ebenso durchgeführt werden:

Für diesen einfachen Fall kann der Wert der Modellkonstante leicht ermittelt werden, da es nur eine Konstante gibt:


ist die Dichte (Massendichte) und die Anfangs-Dichte zur Zeit t=0. Volumina und Dichten sind indirekt proportional zueinander. Die Zeit t entspricht im Fliessbetrieb der statistischen Verweilzeit im Reaktionsvolumen :


Sie ist nicht frei wählbar, sondern hängt (bei konstantem Reaktorvolumen VR) vom Volumenstrom ab.
Die vorstehend genannten Modellgleichungen haben auch Gültigkeit für den Batchbetrieb (diskontinuierlicher Betrieb) wenn man den Zeitbezug bei den Volumen weglässt. Aus Volumenströmen werden Volumina.[46][47]
Mit Hilfe obigen Modells kann beispielsweise die Stoffmengenbilanz eines kontinuierlichen Rührkessels umgeformt werden.
- allgemeingültige Stoffmengenbilanz eines kontinuierlichen Rührkessels

Das (nutzbare) Reaktionsvolumen des Rührkessels ist konstant. Eine nicht-volumenkonstante Reaktion führt zu einem Unterschied zwischen Anfangs-Volumenstrom und dem aus dem Apparat austretenden Austritts-Volumenstrom der statistischen Reaktionsdauer/ Verweilzeit . Mit der grundlegenden Beziehung:

Mit der statistischen mittleren Verweilzeit im Rührkessel. Daher ergibt sich für konstanten Volumenstrom ():

- umgeformte Stoffmengenbilanz des kontinuierlichen Rührkessels für konstanten Volumenstrom (volumenkonstante Reaktion)

Ri ist die Stoffänderungsgeschwindigkeit des Reaktanden i. Eine praktisch direkt messbare Größe.
Die Bilanz für nicht-konstanten Volumenstrom lautet daher:
- umgeformte Stoffmengenbilanz des kontinuierlichen Rührkessels für nicht-konstanten Volumenstrom (nicht-volumenkonstante Reaktion)

In dieser Bilanz kann nun obige Modellgleichung

eingesetzt werden, so dass man dann erhält[48]:
- Stoffmengenbilanz für nicht-volumenkonstante Reaktion in einem kontinuierlichen Rührkessel. Der Volumenstrom ist am Kesselaustritt nicht mehr gleichgroß mit dem am Kesseleintritt.

Dieses Modell gilt für beliebig viele gleichzeitig ablaufende unabhängige Reaktionen j. Ob die normale Umsatzvariable oder modifizierte Umsatzvariablen zum Einsatz kommen ist egal. Die Epsilon-Konstanten haben den Kehrwert ihrer Einheit als Einheit. Die Summe dieser Produkte ist daher ebenso einheitslos wie die Eins in der Klammer.
Herleitung integraler Bilanzgleichungen
[Bearbeiten | Quelltext bearbeiten]Differentiale von Umsatz und Umsatzvariablen
[Bearbeiten | Quelltext bearbeiten]Die ersten Ableitungen der Definitionsgleichungen von Umsatz X, Umsatzvariable und modifizierten Umsatzvariablen haben fundamentale Bedeutung für die Schaffung integraler Konzentrations-Zeit-Gesetze mittels Integration durch Substitution (meist mit zusätzlicher Anwendung der Partialbruchzerlegung).
Bei der Integration mit Substitution müssen die auszutauschenden Differentiale durch einen gleichwertigen Ausdruck ersetzt werden. Dazu werden die Ableitungen der folgenden Größen herangezogen:
Umsatz:
- abgeleitet:
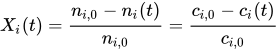

Umsatzvariable:
- abgeleitet:
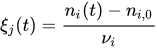
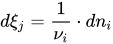
volumenbezogene Umsatzvariable:
- abgeleitet:
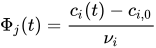
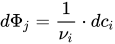
Die stöchiometrischen Koeffizienten der Ausgangsstoffe sind negativ einzusetzen. Die betrachteten Stoffe sind mit Indice „i“ betitelt. Die betrachtete unabhängige Einzelreaktion (Hinreaktion) an der sie teilnehmen ist mit Indice „j“ betitelt. Der Umsatz X ist nur für Ausgangsstoffe anwendbar, ist auf einen Ausgangsstoff i bezogen und kann auch mehrere unabhängige Einzelreaktionen (j) umfassen.
Dies lässt sich wie folgt (für eine unabhängige Einzelreaktion j) zusammenfassen:
- allgemeingültig:

- und für konstantes Volumen (volumenkonstante Reaktion):

Der Proportionalitätsfaktor (Konstante) zwischen zwei betrachteten Differentialen fließt dann mit in die Integration durch Substitution ein.
Elementare Grundlage zur Erstellung der integralen Konzentrations-Zeit-Bilanz stellt die differentielle Definition der Reaktionsgeschwindigkeit r dar:

Fundamentaler integraler Ansatz
[Bearbeiten | Quelltext bearbeiten]Aus den schon genannten Differentialen der (integralen) Definitionsgleichungen von Umsatz oder Fortschreitungsgrad folgt beispielsweise[49][50]:
- gilt für Reaktion in einem abgeschlossenen System, dem keine Stoffmenge über die Systemgrenze hinweg zugeführt, oder abgeführt wird. Die Stoffmengenänderung eines Reaktanden i entspricht daher der Stoffmengenänderung durch chemische Reaktion.

Hier ist i der betrachtete Stoff der an der Reaktion j teilnimmt. Es findet also nur eine Reaktion statt, an der i teilnimmt. Für konstantes Volumen kann obige Gleichung umgeschrieben werden:
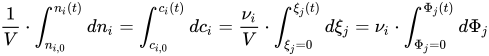
Hier lautet die Lösung der bestimmten Integrale (für konstantes Volumen) also:
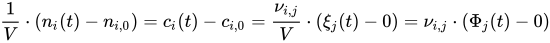
Zum Zeitpunkt t=0 wurde noch keine Stoffmenge umgesetzt. Die Fortschreitungsgrade müssen hier also Null sein (untere Integrationsgrenze). Zu jeder späteren Zeit wurde Stoffmenge umgesetzt. Stoffmengen und Stoffmengenkonzentrationen von Ausgangsstoffen nehmen ab. Der stöchiometrische Koeffizient für Ausgangsstoffe ist negativ einzusetzen, da Fortschreitungsgrade konventionsgemäß nur positive Werte haben (das Integral hat eine positive Fläche !).
Die unbestimmten Integrale (Stammfunktion) lauten also formell:
- (allgemeingültig für eine ablaufende Reaktion j)

sowie
- (gültig für eine einzige Reaktion j bei Volumenkonstanz)

C ist eine Integrationskonstante. Das kleine ci ist die Stoffmengenkonzentration. Der stöchiometrische Koeffizient ist also jeweils Proportionalitätsfaktor (Konstante) zwischen den betrachteten zwei Größen.
Bei der Integration kann die maximal mögliche obere Integrationsgrenze (Zeit, Fortschreitungsgrad, volumenbezogener Fortschreitungsgrad, Stoffmenge) den maximal möglichen Fortschreitungsgrad (je nach Anfangskonzentrationen der Ausgangsstoffe) nicht übersteigen, da sonst rechnerisch die Stoffmengen(konzentrationen) der Ausgangsstoffe formell negativ werden. Real gibt es aber keine negativen Stoffmengen(konzentrationen).
Beim Erreichen des maximal möglichen Fortschreitungsgrades ist die Reaktion beendet. Mindestens einer der Ausgangsstoffe ist vollständig verbraucht, seine Stoffmengenkonzentration ist nun Null. Die Stoffmengenkonzentration der Reaktionsprodukte hat hingegen ihr mögliches Maximum erreicht.
Reaktionskinetisches Modell (Potenzmodell) als Grundlage der Integration
[Bearbeiten | Quelltext bearbeiten]Je nachdem, ob ein, zwei oder sogar drei Ausgangsstoffe vorliegen in der Reaktionsgleichung wird ein leicht verändertes Modell der chemischen Kinetik angesetzt.
Für einen Ausgangsstoff (A) lautet es für die (beispielhafte) Reaktionsgleichung mit dem Reaktionsprodukt C:
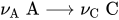

sowie für zwei Ausgangsstoffe (A und B):[51]
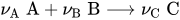

Stoff ist in beiden Fällen die Bezugskomponente der Bilanzierung. Die Reaktionsgeschwindigkeitskonstante k hat in älterer Literatur daher einen tiefgestellten Index . Das Differential der Stoffmengenkonzentration ist also das des Bezugsstoffes A. Die Exponenten und (oft auch m und n betitelt; m ist aber in Bilanzierungen die Masse und n die Stoffmenge, was hier unpraktisch wäre) sind ebenso wie Modellkonstanten und müssen in einem chemischen Versuch bestimmt werden.


Die Exponenten und können mit dem jeweiligen Stöchiometrischen Koeffizienten des betrachteten Reaktionsteilnehmers (Stoff) aus der Reaktionsgleichung identisch sein, müssen aber nicht gleich groß sein. Nur durch einen Versuch ermittelt man sicher ihre Werte.
Da (definitionsgemäß) die Reaktionsgeschwindigkeit ebenso positive Werte hat, wie die Reaktionsgeschwindigkeitskonstante und die Stoffmengenkonzentrationen als auch der volumenbezogene Fortschreitungsgrad (Umsatzvariable) , ist der stöchiometrische Koeffizient des Ausgangsstoffes hier als negative Zahl im Nenner des Bruchs einzusetzen. Die Stoffmengen(konzentrationen) von Ausgangsstoffen nehmen ab. Ausgangsstoffe werden verbraucht. Ihr Differential (hier ) ist daher negativ.


Die genannten „einfachen“ kinetischen Modelle haben insbesondere nur für Reaktionen in Lösungen Gültigkeit, wenn also keine komplizierten Reaktionsmechanismen (Diffusion an eine Katalysator-Oberfläche – und zurück – etc.) vorliegen, die als kinetischer Zwischenschritt geschwindigkeitsbestimmend sind.
Integration der Definitionsgleichung der Reaktionsgeschwindigkeit ohne das Potenzmodell
[Bearbeiten | Quelltext bearbeiten]Die Definition der Reaktionsgeschwindigkeit r lautet für den statischen Betrieb (diskontinuierlicher Rührkessel, Batchbetrieb): 1)
Unter der Bedingung konstanten Drucks p und konstanter Temperatur T erfolgt die nachfolgende Integration der Reaktionsgeschwindigkeit r als Funktion der Zeit. Es wird nun Variablentrennung durchgeführt durch Multiplikation mit dt, dem Differential der Zeit t, und danach die ganze Differentialgleichung integriert:
1a)

Volumen (Reaktionsvolumen) und stöchiometrischer Koeffizient sind Konstanten, die vor das Integral vorgezogen werden können. Der linke Integrand kann nicht ohne weiteres integriert werden, da man dafür eine Funktion benötigen würde, die die Abhängigkeit der Reaktionsgeschwindigkeit r von der Zeit t (Reaktionsdauer, Integrationsdauer) beschreiben würde. Die rechts davon stehenden Integranden können leicht integriert werden.
1b) (unbestimmtes Integral, Stammfunktion)

Variablen sind hier jeweils die Zeit t, die Stoffmenge n, die Stoffmengenkonzentration c, die „normale“ Umsatzvariable und die volumenbezogene Umsatzvariable .
Daraus folgt nun:
1c) (bestimmtes Integral, Differenz zweier Umsatzvariablen verschiedener Zeiten)

Für den Sonderfall t1=0 (Bezugszeitpunkt der absoluten Umsatzvariablen) gilt:


Zum Zeitpunkt t=0 wurde keine Stoffmenge durch Reaktion verbraucht oder gebildet. Die Konzentrationsänderung durch Reaktion ist daher Null. Die Umsatzvariablen sind daher Null zu dieser Zeit. Daher folgt:
1d) oder verallgemeinert:

1e) (Definitionsgleichung der Umsatzvariablen. Ein bestimmtes Integral.)

Integration des Potenzmodells der Reaktionsgeschwindigkeit
[Bearbeiten | Quelltext bearbeiten]Die Reaktanden sollen gelöst im konstanten Gesamtvolumen vorliegen. Daher liegt Volumenkonstanz vor und es kann daher die volumenbezogene Umsatzvariable angewendet werden. Es handelt sich also um eine homogene Reaktion in einem flüssigen Lösemittel.
Grundsätzlich gilt für die Reaktionsgeschwindigkeit r für konstantes Volumen (volumenkonstante Reaktion):

Die aktuelle Reaktionsgeschwindigkeit r kann aus der zeitlichen Konzentrationsänderung jedes Reaktanden i berechnet werden. Sie hängt jedoch nur von den Konzentrationen der Ausgangsstoffe (hier A und B) ab.
Bei Betrachtung des Ausgangsstoffes A gilt also für eine Reaktion mit nur einem Ausgangsstoff (A):

oder für eine Reaktion mit zwei Ausgangsstoffen (A und B):

Die stöchiometrischen Koeffizienten der Ausgangsstoffe haben konventionsgemäß ein negatives Vorzeichen !
| lfd. Nr. (Fall) | (Summen-)
Reaktions- ordnung n=a+b+c |
Reaktionsgleichung | Geschwindigkeitsgesetz
(Potenzmodell der Reaktionsgeschwindigkeit) |
Neben-
bedingungen |
Differentialgleichung[52] | Integranden | unbestimmtes Integral
(ohne Integrationskonstante) |
bestimmtes Integral
(integrale Bilanzgleichung) |
Hinweise zur Integration | nach umgestellte Bilanzgleichung (volumenbezogene Umsatzvariable) |
|---|---|---|---|---|---|---|---|---|---|---|
| 1 | 0 |
|
; ; | Integration von Konstanten |
| |||||
| 2 | 1 | ; ; |
|
Integration der Funktion 1/x |
| |||||
| 3 | 2 | ; ; | Integration als Potenzfunktion |
| ||||||
| 4 | 3 | ; ; | [53] | Integration als Potenzfunktion |
| |||||
| 5 | n | ; n>0; ; |
|
Integration als Potenzfunktion |
| |||||
| 5a | 1/2 |
|
; ; | Integration als Potenzfunktion |
| |||||
| 6 | 2 |
|
; ; ; ; ; ; ;Nebenbedingung der Integration: (wegen Division durch Null) |
|
Der ursprünglich bilanzierte Stoff ist hier A, wie dessen Betrag des stöchiometrischen Koeffizienten vor dem Differential der volumenbezogenen Umsatzvariable im Zähler dieses neuen Integranden belegt. |
|
Integration mit vorangehender Partialbuchzerlegung; danach beide Partialbrüche einzeln als 1/x integriert. | [56]
| ||
| 6a | 2 |
|
wie Fall 5, aber hier mit und daher folglich |
|
wie Fall 3 | wie Fall 3 | wie Fall 3, daher
sowie |
wie Fall 3 | wie Fall 3 | |
| 6b | 2 |
|
; ; ; Nebenbedingung der Integration: (wegen Division durch Null)[57] |
|
Der ursprünglich bilanzierte Stoff ist hier A, wie dessen Betrag des stöchiometrischen Koeffizienten vor dem Differential der volumenbezogenen Umsatzvariable im Zähler dieses neuen Integranden belegt. |
|
|
Integration mit vorangehender Partialbuchzerlegung; danach beide Partialbrüche einzeln als 1/x integriert. | ||
| 6c | 3 |
|
; ; ; Nebenbedingung der Integration: (wegen Division durch Null) |
|
Der ursprünglich bilanzierte Stoff ist hier A, wie dessen Betrag des stöchiometrischen Koeffizienten vor dem Differential der volumenbezogenen Umsatzvariable im Zähler dieses neuen Integranden belegt. |
|
|
Zunächst Partialbruchzerlegung. Danach jeder Partialbruch integriert nach der gültigen Regel des Funktionstyps (hier 1/x sowie 1/x2). | Stoffmengenkonzentration und volumenbezogene Umsatzvariable können hier nur noch mit Rechentechnik berechnet werden, da die integrale Bilanzgleichung nicht nach cA(t) umgestellt werden kann. | |
| 7 | 3 |
|
; ; ; ; |
|
Der ursprünglich bilanzierte Stoff ist hier A, wie dessen Betrag des stöchiometrischen Koeffizienten vor dem Differential der volumenbezogenen Umsatzvariable im Zähler dieses neuen Integranden belegt. |
Zunächst Partialbruchzerlegung. Danach jeder Partialbruch integriert nach der gültigen Regel des Funktionstyps (hier 1/x). | ||||
| 7a | 3 |
|
; ; ; ; (= 1) ; ; daher gilt: |
|
|
wie Fall 4 | wie Fall 4, daher:
Und ebenso für die Ausgangsstoffe B und C zu berechnen. |
Integriert als Potenzfunktion. | wie Fall 4 |


Die integrale Bilanzgleichung der Stoffmengenkonzentration wird als cA(t) in die (integrale) Definitionsgleichung der volumenbezogenen Umsatzvariable eingesetzt
Diese per Integration erhaltene integrale Bilanzgleichung erlaubt es noch nicht die Einzelkonzentrationen der Ausgangsstoffe A und B auszurechnen. Dieses bestimmte Integral muss weiter umgeformt werden, indem die zeitlichen Stoffmengenkonzentrationen und substituiert werden durch die integralen Gleichungen und (umgestellte Definitionen der volumenbezogenen Umsatzvariable, die ja eine integrale Größe ist). Nach Umformungen der erhaltenen integralen Bilanzgleichung können dann die volumenbezogene Umsatzvariable und danach auch die Stoffmengenkonzentrationen der Ausgangsstoffe A und B für die Zeit t berechnet werden.


Die oben genannten Differentialgleichungen zu den verschiedenen Reaktionsordnungen entsprechen jeweils der Stoffbilanz eines diskontinuierlichen Rührkessels[60]. Der vor dem Differential der Stoffmengenkonzentration in der Differentialgleichung im Nenner des Vorfaktors stehende stöchiometrische Koeffizient wird zerlegt in die -1 (um das negative Differential positiv zu machen) und den im Nenner stehenden Betrag des stöchiometrischen Koeffizienten des bilanzierten Reaktanden. Denn die Reaktionsgeschwindigkeit r ist Konzentrationsänderung pro Zeit und pro stöchiometrischem Koeffizienten!
Die Stoffmengenkonzentration eines jeden Reaktionsteilnehmers i zur Zeit t kann für jeden der obigen Fälle/ Reaktionsordnungen berechnet werden, sobald die volumenbezogene Umsatzvariable für diese Reaktionsdauer t berechnet wurde:

Stöchiometrische Koeffizienten von Ausgangsstoffen sind jeweils mit negativem Vorzeichen einzusetzen, da die benutzten Bilanzgleichungen auf einer (vorzeichenrichtigen) Addition beruhen.
Für die Fälle
- [a=1; b=2] (oder umgekehrt) sowie
- [a=2; b=2]
existieren noch Stammfunktionen/ Grundintegrale, die deutlich aufwändiger sind als das zu Fall 6. Für den Fall [a=1; b ist gebrochen rational (positive gebrochene Zahl)] gibt es keine „einfache“ Lösung für eine Integration mehr[61].
In obiger Tabelle wurde die Reaktionsgeschwindigkeitskonstante k vor den rechten Integranden (Zeit t) vorgezogen. Es ist aber auch möglich die Reaktionsgeschwindigkeitskonstante mit in den Integranden der Stoffmengenkonzentration zu verschieben. Dies wird weniger oft angewendet. In beiden Fällen fließt der Betrag des stöchiometrischen Koeffizienten mit in die Reaktionsgeschwindigkeitskonstante ein, während die konventionsgemässe -1 (aus dem stöchiometrischen Koeffizienten des Ausgangsstoffes) meist vor dem Integranden der Stoffmengenkonzentration belassen wird.
Für den Fall, dass die Reaktionsgeschwindigkeitskonstante k in/ vor den Integranden der Stoffmengenkonzentration c verschoben wird erhält man die gleichwertigen Integrale[62]:

Hier ist i ein Ausgangsstoff der Reaktion und die Reaktionsgeschwindigkeit als Funktion der Stoffmengenkonzentration(en) der Ausgangstoffe bzw. als Funktion der volumenbezogenen Umsatzvariable. Ri ist die Stoffänderungsgeschwindigkeit, eine differentielle Größe. Die Bezugszeit (Integrationsbeginn) ist meistens Null.


Hinweise zum stöchiometrischen Koeffizient des Bezugsstoffes A im Zähler des Integranden der volumenbezogenen Umsatzvariable
[Bearbeiten | Quelltext bearbeiten]Bei der Substitution des Differentials des gewählten Bezugs-Ausgangsstoffes (bilanzierter Stoff), in obigen Fällen der Stoff A, also durch das Differential der volumenbezogenen Umsatzvariable, , folgt aus der zeitlichen Ableitung der Definitionsgleichung der volumenbezogenen Umsatzvariable


somit
- und letztlich


Liegt also ein Integral/ Integrand der volumenbezogenen Umsatzvariable vor, so findet sich im Zähler des Integranden (oder vorgezogen vor das Integral im Zähler) der stöchiometrische Koeffizient des bei der Bilanzierung ursprünglich betrachteten Bezugsstoffes (bilanzierter Ausgangsstoff). Es handelt sich nun um Integration mit Substitution. Der stöchiometrische Koeffizient des Bezugsstoffes ist eine Proportionalitätskonstante zwischen beiden bilanzierten Größen.
Während für den Ausgangsstoff A negativ ist, ist positiv. Die Umsatzvariable hat definitionsgemäß nur positive Werte. Daher ist der stöchiometrische Koeffizient des Ausgangsstoffes A per Definition auch hier mit negativem Vorzeichen einzusetzen.


Meist setzt man aber an:

Anmerkungen zu den verschiedenen Fällen
[Bearbeiten | Quelltext bearbeiten]Liegt nur ein Ausgangsstoff vor ist die Integration noch durch Integration mit Substitution ausführbar. Liegen zwei oder drei Ausgangsstoffe vor so kann die Integration nur per vorangehender Umformung des komplizierten rationalen Bruches mittels Partialbruchzerlegung und nachfolgende einzelne Integration aller Summanden erfolgen. Einfacher ist die Nutzung einer Integraltafel. Die Bestimmung der Konstanten der Partialbruchzerlegung ist nach der Methode des Koeffizientenvergleiches mit geringem Aufwand verbunden für den Fall 5.
Die Einzel-Reaktionsordnungen (a oder b) können jeweils mit dem Betrag des stöchiometrischen Koeffizienten des jeweiligen Ausgangsstoffes (A, B) identisch sein. Müssen aber nicht identisch sein. Beschreibt die angesetzte Reaktionsgleichung den geschwindigkeitsbestimmenden Schritt, so sind die stöchiometrischen Koeffizienten (Betrag) identisch den Exponenten der Stoffmengenkonzentrationen der Ausgangsstoffe.
Die stöchiometrischen Koeffizienten sind Teil der verschiedenen integralen Modelle (Fälle) und können daher zumeist nicht einfach geändert werden. Ausnahme sind die Modelle (Fälle) in denen die stöchiometrischen Koeffizienten der Ausgangsstoffe klar als Variablen ausgewiesen sind. Dies wäre beispielsweise im Fall 6b) zutreffend.
zu Fall 2:
Für Erste Summen-Reaktionsordnung (n=1) erhält man als unbestimmtes Integral den allgemeinen Logarithmus. Fachbücher schreiben oft den natürlichen Logarithmus in die Integrale. Es darf aber auch der dekadische Logarithmus angewendet werden, den Techniker bevorzugen.
zu Fall 5a: Es handelt sich um einen Sonderfall von Fall 5. Die Reaktionsgeschwindigkeit r ist der Quadratwurzel der Konzentration des Ausgangsstoffes A proportional.
zu Fall 6: Der „gemischte“ Integrand (mit cA und cB) kann so nicht integriert werden. Daher wird Substitution mit der volumenbezogenen Umsatzvariable nötig (z. B. ). Auch das Differential der Stoffmengenkonzentration muss ausgetauscht werden (z. B. ). Nach der Substitution steht im Zähler des Integranden , denn jeder Teilbruch muss nach der Partialbruchzerlegung einzeln integriert werden. Der stöchiometrische Koeffizient im Zähler ist dann der zum betrachteten Reaktanden im Nenner. Als Konstante kann er dann vor das Integral dieses Teilbruches vorgezogen werden. Die Stoffmengenkonzentration eines Ausgangstoffes kann für die Zeit t nur berechnet werden aus der (mit oben genannter Formel) berechneten volumenbezogenen Umsatzvariable, durch Umstellen ihrer Definitionsgleichung nach der Konzentration zur Zeit t unter Einsetzung selbigen Wertes für die Umsatzvariable.


zu Fall 6a: Sonderfall des Falles 6. Die beiden Anfangs-Stoffmengenkonzentrationen von Ausgangsstoffen A und B sind gleich groß. Wegen Division durch Null kann dieser Fall nicht mit der integralen Bilanzgleichung des Falles 6 berechnet werden. Er wird mit der Bilanzgleichung des Falles 3 berechnet, da es sich ebenfalls um eine Summen-Reaktionsordnung von 2 (n=2) handelt. Die Stoffmengenkonzentrationen von A und B sind zu jeder Zeit t gleich groß, da gleichzeitig auch beide stöchiometrische Koeffizienten in diesem Fall gleich groß sind (hier 1).
zu Fall 6b: Der Fall 6b ist die universellere Variante des Falles 6. Die stöchiometrischen Koeffizienten weichen von 1 ab. Dennoch sollen die Einzel-Reaktionsordnungen (a und b) jeweils 1 sein. Die Summen-Reaktionsordnung ist daher . Die beiden Anfangskonzentrationen müssen solche Werte haben, dass die Nebenbedingung des Integrationsmodelles erfüllt ist.
zu Fall 7: Fall 7 ist der allgemeine Fall einer Reaktion mit drei Ausgangsstoffen, deren Anfangskonzentrationen jeweils unterschiedlich groß sind. Die stöchiometrischen Koeffizienten aller Ausgangsstoffe sind gleich groß (hier 1).
zu Fall 7a: Fall 7a ist der Sonderfall des Falles 7, wegen der gewählten Nebenbedingungen. Die stöchiometrischen Koeffizienten aller drei Ausgangsstoffe sind gleich groß (in unserem Falle 1):.
Zusätzlich sollen die Anfangskonzentrationen der drei Ausgangsstoffe alle gleich groß sein:
Daher folgt aus der integralen Definition der volumenbezogenen Umsatzvariable:

also

folglich gilt
Damit vereinfacht sich der Integrand des Falles 7 und wird zum Fall 7a der nach Fall 4 berechnet werden kann. Er kann nun einfach als Potenzfunktion integriert werden. Dritte Summen-Reaktionsordnung (n=3). Partialbruchzerlegung ist hier nicht nötig. Die Stoffmengenkonzentrationen der Ausgangsstoffe können nun nach Fall 4 berechnet werden, so als ob es nur einen Ausgangsstoff gäbe. Für jeden Ausgangsstoff mit der gleichen Formel (integrale Bilanzgleichung des Falles 4).
Nennerfunktionen der Integranden
[Bearbeiten | Quelltext bearbeiten]Soweit die Exponenten a, b und c der Stoffmengenkonzentrationen im kinetischen Modell der Reaktionsgeschwindigkeit r jeweils Eins sind folgt für eine Reaktion mit zwei Ausgangsstoffen (A und B) die Nennerfunktion:


sowie für eine Reaktion mit drei Ausgangsstoffen (A, B, C) die Nennerfunktion:


Die Integranden sind jeweils mit ihrer faktorisierten Version des Nenners (mittlerer Teil der Gleichungen) durch Partialbruchzerlegung umzuformen in eine gleichwertige Summe von Partialbrüchen und danach einzeln jeder Partialbruch zu integrieren und die einzelnen Ergebnisse (vorzeichenrichtig) zu summieren.
Ist die Nennerfunktion des Integranden eine (allgemeine) quadratische Funktion, wie oben genannt, so entscheidet die Diskriminante D darüber, welchen Weg die Integration nimmt, also welchen Typ von Stammfunktion man bei der Integration mit Partialbruchzerlegung erhält. Die Diskriminante sagt eigentlich aus, ob es eine doppelte (gleiche) Nullstelle oder zwei verschiedene Nullstellen der Stoffmengenkonzentrationen (Ausgangsstoffe) dieser Nennerfunktion gibt. Die Nullstellen der Nennerfunktion sind zugleich Polstellen der gebrochen rationalen Funktion des Integranden. Die Funktion hat an den Polstellen eine Definitionslücke wegen Division durch Null. Dies muss auch bei der Wahl des Integrationsbereiches beachtet werden. Eine Integration bis exakt zum möglichen (realen) Maximalwert der Umsatzvariable ist daher nicht möglich.
Für eine allgemeine quadratische Funktion (aus der der konstante Faktor a ausgeklammert werden kann)

ist die Diskriminante genauso festgelegt wie für die Normalform der quadratischen Gleichung[63]:

Der Faktor a ist der Faktor vor dem quadratischen Glied.
Für ist die Stammfunktion des Integranden für eine Reaktion mit zwei Ausgangsstoffen A und B mit jeweils erster Einzelordnung (Exponenten der zeitlichen Stoffmengenkonzentrationen der Ausgangsstoffe sind jeweils 1) eine einfache Potenzfunktion mit Substitution[64]:

- Stammfunktion ;es gilt in diesem Falle auch und zusätzlich .

Die stöchiometrischen Koeffizienten beider Ausgangsstoffe sind negativ einzusetzen.
Der Fall führt bei der Integration mit Partialbruchzerlegung des gebrochen rationalen Integranden zu einer Stammfunktion mit dem natürlichen Logarithmus für jeden der zwei Partialbrüche (Integranden) der zwei Ausgangsstoffe[65]:

- Stammfunktion; (erfüllte) Nebenbedingung für den Fall D>0 bei dieser Integration ist soll ungleich Null sein um Division durch Null zu vermeiden.


Auch im Vorfaktor der obigen Stammfunktion sind die stöchiometrischen Koeffizienten negativ einzusetzen. In beiden Fällen ist Ci die Integrationskonstante.
Hinweise zur Integration mit Partialbruchzerlegung
[Bearbeiten | Quelltext bearbeiten]Für eine Reaktion mit zwei Ausgangsstoffen und jeweils erster Einzel-Reaktionsordnung (Exponenten der Stoffmengenkonzentrationen sind Eins im Modell der Reaktionsgeschwindigkeit) sowie den stöchiometrischen Koeffizienten 1 (Betrag) formt die Partialbruchzerlegung den ursprünglichen Integranden in zwei neue additive Integranden um, deren (vorzeichenrichtige) Summe gleichwertig ist[66]:
- Partialbruchzerlegung für zwei verschiedene Nullstellen der ursprünglichen Nennerfunktion/ Integrand

Die stöchiometrischen Koeffizienten beider Ausgangsstoffe sind negativ, hier jeweils als -1 eingesetzt.
Als Integrationsmethode wird die Integration der Logarithmischen Ableitung einer logarithmisch verketteten Funktion genutzt, die direkt zur logarithmisch verketteten Funktion selbst führt, da Ableitung und Integration sich gegenseitig aufheben:


Daher musste in jedem Zähler des Integranden/ Partialbruchs der negative stöchiometrische Koeffizient (-1) als Ableitung der internen Funktion stehen. Da der Vorfaktor der Partialbruchzerlegung aber nicht unzulässig verändert werden darf musste ausgleichend der gleiche Faktor (-1) an den Nenner jeden Vorfaktors multipliziert werden. Die benötigte -1 im Zähler der Integranden wurde also faktisch aus dem jeweiligen Faktor der Partialbruchzerlegung ausgeklammert.
Das bestimmte Integral (integrale Bilanzgleichung) für obigen Fall mit zwei verschiedenen Nullstellen der Nennerfunktion des Integranden lautet daher:

Für den betrachteten obigen Fall mit zwei verschiedenen Nullstellen ist die Diskriminante D der quadratischen Nennerfunktion des ursprünglichen Integranden (vor der Partialbruchzerlegung) größer als Null:
Ist die Diskriminante hingegen Null führt die Integration mit Partialbruchzerlegung (oder auf anderem Wege) zu einer Potenzfunktion als Stammfunktion. Der Ansatz der Partialbruchzerlegung ist in diesem Falle ein anderer als zuvor, da es sich um eine (gleiche) doppelt vorkommende Nullstelle handelt. Die Vielfachheit dieser Nullstelle ist also zwei.
Einheiten der Reaktionsgeschwindigkeitskonstanten k des integralen Modells
[Bearbeiten | Quelltext bearbeiten]Je nach dem Wert der Summen-Reaktionsordnung n des integralen Modells (Fall in obiger Tabelle) hat die Reaktionsgeschwindigkeitskonstante eine jeweils andere Einheit[67]:
| (Summen)-
Reaktionsordnung n=a+b+c |
Einheit von k | Einheit des Integrals der Stoffmengenkonzentration
oder volumenbezogenen Umsatzvariable |
|---|---|---|
| 0 | ||
| 1 | einheitslos | |
| 2 | ||
| 3 | ||
| n () | ||
| 1/2 |


Das Volumen V wurde in Liter [l] und die Zeit t in Minuten [min] eingesetzt. Bei erster Reaktionsordnung enthält die Reaktionsgeschwindigkeitskonstante k keine Stoffmengeneinheit und keine Volumeneinheit, da Logarithmen aus Stoffmengenkonzentrationen nur Zahlen sind.
Wird eine Potenzfunktion integriert, so wird dem originalen Exponenten die Zahl Eins hinzu addiert. Da der (positive) Exponent n im Nenner des jeweiligen Integranden steht ist er faktisch negativ. Sein negativer Wert wird bei der Integration um die addierte Zahl +1 positiver. Aus -n wird so der neue Exponent (-n+1)=1-n der erhaltenen Stammfunktion.
Alternative Substituenten als Ersatz für die Umsatzvariable bei der Erstellung integraler Bilanzen
[Bearbeiten | Quelltext bearbeiten]Auch vor der Definierung der Umsatzvariable (um 1960 ?) mussten bereits integrale Bilanzgleichungen für chemische Reaktionen erstellt werden. Dazu nutzte man oft die Definition des Umsatzes X für einen Ausgangsstoff i:

oder mit Volumenbezug (konstantes Volumen !):

daher auch

daher folgt beispielsweise für volumenkonstante Reaktionen der Substituent
- für den Ausgangsstoff i und seinen Umsatz X.

Meist begnügt man sich aber mit der direkten Nutzung von Stoffmengen(differenzen) unter gleichzeitiger Nutzung ihrer stöchiometrischen Koeffizienten aus der Reaktionsgleichung.
Für eine Reaktionsgleichung mit den Reaktanden A, B und C erhält man nach der Definition der volumenbezogenen Umsatzvariable dazu:

Daher folgt beispielsweise für den Zusammenhang von und :

Sind A und B Ausgangsstoffe können beide stöchiometrischen Koeffizienten entweder mit negativem Vorzeichen oder beide als Betrag eingesetzt werden.
Ist A ein Ausgangsstoff (negativer stöchiometrischer Koeffizient !) und C ein Reaktionsprodukt, folgt beispielsweise als Zusammenhang:

Die Stoffmengenänderung (Differenz) von A ist negativ, durch den negativen stöchiometrischen Koeffizienten von A wird es eine positive Konzentrationsänderung. Die Konzentration des Reaktionsproduktes C nimmt zu.
Integrale mittlere Reaktionsgeschwindigkeit
[Bearbeiten | Quelltext bearbeiten]Die Definitionsgleichung 1) der Reaktionsgeschwindigkeit r im vorherigen Kapitel, sagt bereits aus, dass die differentielle Stoffmengenänderung pro differentieller Zeitdifferenz, pro Volumen und pro stöchiometrischem Koeffizient dieses Reaktanden i, der zeitlich aktuellen Reaktionsgeschwindigkeit r entspricht. Daher muss die integrale Stoffmengenänderung (Stoffmengendifferenz pro Zeitdifferenz, pro stöchiometrischem Koeffizient und pro Volumen) folgerichtig einer mittleren integralen Reaktionsgeschwindigkeit des betrachteten Zeitbereiches (Integrationsdauer) entsprechen, denn die Fläche A unter der Kurve der Integration kann in eine gleichgroße Rechteckfläche A umgewandelt werden.
1c) mit


Daher erhält man die integrale mittlere Reaktionsgeschwindigkeit nach der Formel:

Mit Gleichung 1e) des Vorkapitels folgt für t1=0 daher

Reaktionsgeschwindigkeiten haben immer positive Werte. Für Ausgangsstoffe i ist der stöchiometrische Koeffizient daher negativ einzusetzen, entsprechend der erhaltenen negativen Stoffmengenänderung des Ausgangsstoffes durch Reaktion.
Die integrale mittlere Reaktionsgeschwindigkeit bestimmt, wie stark der Zuwachs (absoluter Wert) einer Umsatzvariable in der Zeitspanne t ist. Da die Umsatzvariable selbst eine integrale Größe ist.
Rechenbeispiele
[Bearbeiten | Quelltext bearbeiten]Drei simultane unabhängige Einzelreaktionen
[Bearbeiten | Quelltext bearbeiten]In einem konstanten Reaktionsvolumen VR sollen gleichzeitig simultan drei bekannte (als volumenkonstant angenommene) Reaktionen ablaufen. Ihre Gleichungen lauten:
1)

2)

3)
Die Reaktanden A bis E sollen gelöst im konstanten Gesamtvolumen vorliegen. Die Reaktionen 1) und 2) sind Parallelreaktionen. Reaktion 3) ist eine Folgereaktion zu Reaktion 1).
| Reaktand | Stöchiometrische Zahl(en) mit konventionsgemässem Vorzeichen | Anfangskonzentration (t=0) in [mol/l] | Konzentration zur Zeit t in [mol/l] | Konzentrationsänderung [mol/l] | resultierende volumenbezogene Umsatzvariablen zur Zeit t in [mol/l] | Hinweis |
|---|---|---|---|---|---|---|
| A | -3 und -2 | |||||
| B | -2 | B ist eine Schlüsselkomponente der Reaktion 1) | ||||
| C | +4 und -1 | |||||
| D | +3 | D ist eine Schlüsselkomponente der Reaktion 2) | ||||
| E | +2 | E ist eine Schlüsselkomponente der Reaktion 3) |


Die Umsatzvariable, hier die volumenbezogene, da aus Stoffmengenkonzentrationen berechnet, wird für jede unabhängige Einzelreaktion j aus den Konzentrationsänderungen eines Reaktionsteilnehmers i der nur an der jeweiligen (durch zu beschreibenden) Reaktion j teilnimmt, berechnet. Jede unabhängige Einzelreaktion j hat eine eigene Umsatzvariable, hier .
Stoff B nimmt nur an Reaktion 1) teil. Aus seinen Konzentrationsänderungen wird die Umsatzvariable der Reaktion 1) daher berechnet. Aus den Konzentrationsänderungen von Stoff D berechnet man daher die Umsatzvariable für Reaktion 2). Mittels Stoff E wird dann die Umsatzvariable für Reaktion 3) berechnet. Stoffe, die jeweils nur an einer Reaktion j teilnehmen, aus denen die Umsatzvariable dieser Reaktion daher berechnet wird, können als sogenannte „Schlüsselkomponente“[68] ihrer Reaktion angesehen werden.
Die Konzentrationsänderung (allein durch chemische Reaktion) eines Stoffes i, der nur an einer Reaktion j teilnimmt, berechnet sich allgemein zu:

- (umgestellte Definitionsgleichung der volumenbezogenen Umsatzvariable)

Für Reaktanden, die an mehreren Reaktionen j teilnehmen setzt sich deren Gesamtkonzentrationsänderung additiv aus den Konzentrationsänderungen dieser Reaktionen (an denen sie teilnehmen) zusammen (unter Beachtung der konventionsgemässen Vorzeichen der stöchiometrischen Zahl dieses Reaktanden zu dieser Reaktion). Daher gilt für solche Reaktanden und auch allgemein:


Nimmt ein Stoff i nicht an einer Reaktion j teil, so ist seine stöchiometrische Zahl für diese Reaktion j mit Null anzusetzen. Inertstoffe, die an keiner Reaktion teilnehmen, haben generell eine Null als stöchiometrische Zahl. Eine stöchiometrische Zahl ist negativ einzusetzen, wenn der betrachtete Stoff durch diese Reaktion verbraucht wird. Wird der Stoff durch die Reaktion gebildet, ist seine stöchiometrische Zahl positiv einzusetzen.
Für den Stoff A gilt daher für die anteiligen Konzentrationsänderungen durch Reaktionen 1) und 2):
- und


Daher für dessen Gesamtkonzentrationsänderung durch Reaktionen 1) und 2) in Summe: Somit gilt


Für den Stoff C ergibt sich für seine Gesamtkonzentrationsänderung: Und somit


Das Reaktionsvolumen soll 5 Liter sein. Mit der Umrechnungsformel

können die volumenbezogenen Umsatzvariablen (grosses Phi) in die „normale“ Umsatzvariable (kleines Xi) umgerechnet werden. Man erhält:


Diese Werte entsprechen jeweils der Stoffmengenänderung der Schlüsselkomponente (durch chemische Reaktion) bezogen auf, also geteilt durch ihren stöchiometrischen Koeffizient in dieser betrachteten Reaktion.
Eine Gleichgewichtsreaktion und eine unabhängige Nebenreaktion
[Bearbeiten | Quelltext bearbeiten]In einem konstanten Reaktionsvolumen VR läuft gleichzeitig simultan eine Gleichgewichtsreaktion (1) und eine unabhängige Nebenreaktion oder Folgereaktion (2) ab. Sie werden als volumenkonstant angesehen, da die Stoffe gelöst im Volumen vorliegen. Ihre bekannten Gleichungen lauten:
1R)

1H)

2)

| Reaktand | Stöchiometrische Zahl(en) mit konventionsgemässem Vorzeichen | Anfangskonzentration (t=0) in [mol/l] | Konzentration zur Zeit t in [mol/l] | Konzentrationsänderung [mol/l] | resultierende volumenbezogene Umsatzvariablen zur Zeit t in [mol/l] | Hinweis |
|---|---|---|---|---|---|---|
| A | -1 und +1 | A ist eine Schlüsselkomponente der Gleichgewichtsreaktion | ||||
| B | -2 und +2 sowie -1 | |||||
| C | +3 und -3 | C ist eine Schlüsselkomponente der Gleichgewichtsreaktion | ||||
| D | +2 | D ist die Schlüsselkomponente der Reaktion 2) |


Für die volumenbezogene Umsatzvariable der Gleichgewichtsreaktion folgt mit beiden Schlüsselkomponenten A und C:

Je nachdem, welche der beiden Teilreaktionen der Gleichgewichtsreaktion man als Hin (H) oder Rückreaktion (R) ansetzt, erhält man positive oder negative Konzentrationsänderungen aber dazu auch eine stöchiometrische Zahl mit jeweils entgegengesetzter Polarität. Wegen der gewählten Anfangskonzentrationen für Stoffe A und B (die Null sind) kann die Teilreaktion 1R) in unserem Beispiel nicht vor Beginn der Reaktion 1H) ablaufen.
Für die anteiligen Konzentrationsänderungen des Stoffes B erhält man beispielsweise:

und


Daher folgt für die Stoffmengenkonzentration des Stoffes B zur Zeit t:
[mol/l].

Nur eine Einzelreaktion läuft ab
[Bearbeiten | Quelltext bearbeiten]Im konstanten Volumen soll nur eine (als volumenkonstant angenomme) Einzelreaktion ablaufen:
Da es keine weiteren Nebenreaktionen, Parallelreaktionen oder Folgereaktionen gibt, an denen die Reaktanden A, B oder C teilnehmen könnten, sind alle Reaktanden Schlüsselkomponenten dieser unabhängigen Einzelreaktion. Ihre Konzentrationsänderungen oder Stoffmengenänderungen (durch chemische Reaktion) können daher zur Berechnung der Umsatzvariable dieser Reaktion herangezogen werden. Da es nur eine Reaktion gibt, gibt es nur eine Umsatzvariable zur betrachteten Zeit.
| Reaktand | Stöchiometrische Zahl mit konventionsgemässem Vorzeichen | Anfangskonzentration (t=0) in [mol/l] | Konzentration zur Zeit t in [mol/l] | Konzentrationsänderung [mol/l] | resultierende volumenbezogene Umsatzvariable zur Zeit t in [mol/l] | Hinweis |
|---|---|---|---|---|---|---|
| A | -1 | A ist eine Schlüsselkomponente der Reaktion | ||||
| B | -2 | B ist eine Schlüsselkomponente der Reaktion | ||||
| C | +3 | C ist eine Schlüsselkomponente der Reaktion |


Als die Stoffmengenkonzentration von B auf Null abgesunken war, war die Reaktion beendet. Größere Werte der Umsatzvariable sind mit den hier gewählten Anfangskonzentrationen von A und B nicht möglich. Die Umsatzvariable hat ihren theoretischen Maximalwert erreicht. Da Stoff A nicht ganz verbraucht wurde, wirkte Stoff B (bedingt durch seine relativ gesehen zu niedrige Anfangskonzentration) hier limitierend. Da es ja keine negativen Stoffmengenkonzentrationen gibt.
Um die restlichen 5 Mol (pro Liter) von A noch verbrauchen zu können, hätte es 10 Mol (pro Liter) mehr Anfangskonzentration des Stoffes B gebraucht. Die volumenbezogene Umsatzvariable hätte dann den Maximalwert von 20 Mol pro Liter erzielt. A und B wären gleichzeitig verbraucht gewesen.
Eine Reaktion mit einer Folgereaktion, die das Zwischenprodukt C augenblicklich verbraucht
[Bearbeiten | Quelltext bearbeiten]In einem konstanten Reaktionsvolumen VR sollen gleichzeitig simultan zwei bekannte (als volumenkonstant angenommene) Reaktionen ablaufen. Ihre Gleichungen lauten:
1)
2)
Die Reaktanden A bis E sollen gelöst im konstanten Gesamtvolumen vorliegen. Die Reaktion 2) ist eine Folgereaktion der Reaktion 1), die offenbar deutlich schneller als 1) abläuft und daher das Zwischenprodukt C, das von Reaktion 1) gebildet wird, sofort (augenblicklich) verbraucht. Die Konzentration von C bleibt daher fast bei Null stehen. Gerade hoch genug, damit Reaktion 2) schneller als Reaktion 1) ablaufen kann.
| Reaktand | Stöchiometrische Zahl(en) mit konventionsgemässem Vorzeichen | Anfangskonzentration (t=0) in [mol/l] | Konzentration zur Zeit t in [mol/l] | Konzentrationsänderung [mol/l] | resultierende volumenbezogene Umsatzvariable zur Zeit t in [mol/l] | Hinweis |
|---|---|---|---|---|---|---|
| A | -1 | A ist eine Schlüsselkomponente der Reaktion 1) | ||||
| B | -2 | B ist eine Schlüsselkomponente der Reaktion 1) | ||||
| C | +3 und -1 | |||||
| D | +1 | D ist eine Schlüsselkomponente der Reaktion 1) | ||||
| E | +2 | E ist eine Schlüsselkomponente der Folgereaktion 2) |


Dass Reaktion 2) -im integralen Mittel- schneller als 1) abläuft sieht man an den im selben Zeitbereich erzielten Werten der volumenbezogenen Umsatzvariablen beider Reaktionen. Die von Reaktion 2) ist deutlich größer.
Der Grund warum die Konzentration (Summenkonzentration, Gesamtkonzentration von C) sich nicht wesentlich ändert liegt in den erzielten anteiligen Konzentrationsänderungen des Stoffes C durch die Reaktionen 1) und 2):
- [mol/l]
- [mol/l]


Beide heben sich gegenseitig etwa auf. Daher ändert sich die Konzentration von C nicht. Das Gleichbleiben der Konzentration eines Zwischenproduktes hätte theoretisch auch auf einem anderen Konzentrationslevel (im Beispiel rund 0 [mol/l]) erfolgen können. Es handelt sich um ein typisches Fließgleichgewicht. Die (genaue) Stoffmengenkonzentration 0 für den Stoff C wäre zum Zeitpunkt t (zu dem die Umsatzvariablen berechnet wurden) nicht möglich, da die Reaktion 2) dann stehen bleiben würde (ihre Reaktionsgeschwindigkeit wäre dann Null).
Würde die Reaktion 2) nur halb so schnell im integralen Mittel abgelaufen sein und daher [mol/l] (Stoff E) erzielt haben in gleicher Zeitspanne, so würde daraus folgen: [mol/l]. [mol/l]. (unverändert) Somit folgt:


- [mol/l].

Sowie für Stoff E:
- [mol/l].

Für den Fall, dass gelten würde, ergäben sich

- [mol/l]

und
- [mol/l]

Das hiesige Beispiel und die vorherigen sind integrale Bilanzierungen, da Umsatzvariablen (und Stoffmengendifferenzen oder Konzentrationsdifferenzen, hier pro stöchiometrischem Koeffizienten) eben integrale Größen sind.
Bei differentieller Betrachtung, beispielsweise für Zwischenprodukt C im hiesigen Beispiel, folgt in Analogie dazu:

Das große R ist die Stoffänderungsgeschwindigkeit, hier des Stoffes C. Die differentielle Größe „Stoffänderungsgeschwindigkeit“ summiert die Stoffmengenänderungen (pro Volumen) des betrachteten Stoffes i (durch chemische Reaktion) über alle Reaktionen j an denen der Stoff teilnimmt. Das Reaktionsvolumen muss konstant sein und die Reaktion volumenkonstant.
Absolute und relative Umsatzvariablen und Berechnung der aktuellen Reaktionsgeschwindigkeit und der Stoffänderungsgeschwindigkeit jeweils aus Differenzenquotienten
[Bearbeiten | Quelltext bearbeiten]Für folgende Reaktion

sind die Konzentrationen des Ausgangsstoffes A tabellarisch zeitlich erfasst. Daraus können jeweils die absoluten und die relativen Konzentrationsänderungen errechnet werden. Bezugszeitpunkt ist t=0 mit der zugehörigen Anfangskonzentration. Aus den relativen Zuwächsen der volumenbezogenen Umsatzvariable kann mit den zugehörigen Zeitdifferenzen als Differenzenquotient die zeitlich aktuelle Reaktionsgeschwindigkeit r berechnet werden für relativ kleine Zeitdifferenzen. Der im Beispiel gewählte Konzentrations-Zeit-Verlauf ist der einer Reaktion erster Ordnung.

| Zeit t in [h] | cA(t) in [mol/l] | in [mol/l] | (absolute) volumenbezogene Umsatzvariable in [mol/l] | relative Konzentrationsänderung in [mol/l] | relative Zunahme der Umsatzvariable in [mol/l] | aktuelle Reaktionsgeschwindigkeit in [mol/l*h] | aktuelle Stoffänderungsgeschwindigkeit des Stoffes A in [mol/l*h] |
|---|---|---|---|---|---|---|---|
| 0 | 0 | 0 | |||||
| -0,025 | 0,025 | ||||||
| 0,050 | 0,975 | -0,025 | 0,025 | ||||
| 0,500 | 0,778 | -0,222 | 0,222 | ||||
| -0,019 | 0,019 | ||||||
| 0,550 | 0,759 | -0,241 | 0,241 | ||||
| 1,000 | 0,606 | -0,394 | 0,394 | ||||
| -0,015 | 0,015 | ||||||
| 1,050 | 0,591 | -0,409 | 0,409 | ||||
| 1,500 | 0,472 | -0,528 | 0,528 | ||||
| -0,012 | 0,012 | ||||||
| 1,550 | 0,460 | -0,540 | 0,540 |


Da die Stoffmengenkonzentration des Ausgangsstoffes A dieser Reaktion erster Ordnung im betrachteten Zeitbereich auf die Hälfte absinkt, sinkt auch die Reaktionsgeschwindigkeit r auf die Hälfte ab. Die Konzentrationswerte zur Zeit t stammen von einer Reaktion mit der Reaktionsgeschwindigkeitskonstante k=0,5 [1/h].
Da der hiesige Konzentrationsverlauf von A für eine Reaktion erster Ordnung als integrale Bilanz beschrieben wird durch[69]:

kann man dieses integrale Gesetz in die (ebenfalls integrale) Definitionsgleichung der volumenbezogenen Umsatzvariable einsetzen und erhält:

Anfangskonzentration und stöchiometrischer Koeffizient, der für A negativ einzusetzen ist, sind Konstanten. Da die zeitliche Ableitung der volumenbezogenen Umsatzvariable der Reaktionsgeschwindigkeit zu dieser Zeit t entspricht, erhält man durch Ableitung dieser verketteten e-Funktion mit der Kettenregel:

Man kann somit nun für jede Zeit (für Reaktionen erster Ordnung) die genaue Reaktionsgeschwindigkeit berechnen. Für das Beispiel gilt
- [mol/l*h]

sowie
- [mol/l*h]

Wie plausibel nachzuvollziehen ist, muss es eine mittlere integrale Reaktionsgeschwindigkeit geben, die zwischen der Anfangs-Reaktionsgeschwindigkeit (zu t=0) und der End-Reaktionsgeschwindigkeit (hier zu t=1,5 h) als Zahlenwert dazwischen liegt. Diese ist ursächlich für das Entstehen des Wertes der (absoluten) volumenbezogenen Umsatzvariable verantwortlich. Teilt man die volumenbezogene (absolute) Umsatzvariable der Zeit t durch eben diese Zeitspanne t (Zeitdifferenz), so erhält man die mittlere integrale Reaktionsgeschwindigkeit:
- [mol/l*h].

Die Berechnung der Reaktionsgeschwindigkeit aus Differenzenquotienten hat universelle Gültigkeit, egal welche Reaktionsordnung vorliegt. Die Umsatzvariablen und deren Differenzenquotienten können auch aus Konzentrationsänderungen der Reaktionsprodukte (hier B und C) berechnet werden, wenn diese Werte als Messwerte vorliegen würden. Die in der Tabelle fehlenden Konzentrationen der Reaktionsprodukte B und C können zu jeder Zeit leicht berechnet werden, soweit die Anfangskonzentrationen bekannt sind:

Maximale Umsatzvariable und Reaktionsgrad einer Gleichgewichtsreaktion
[Bearbeiten | Quelltext bearbeiten]In einem konstanten Reaktionsvolumen VR von einem Liter läuft eine Gleichgewichtsreaktion ab, die aus den zwei Teilreaktionen 1H) und 1R) besteht. Sie werden als volumenkonstant angesehen, da die Stoffe gelöst im Volumen vorliegen. Die Gleichungen lauten:
1H)
1R)
Von jedem der Reaktanden werden zu Beginn jeweils 40 Mol Stoffmenge in dem einen Liter Lösemittel gelöst. Zur Zeit hat sich ein Gleichgewicht (GG) eingestellt. Hinreaktion und Rückreaktion laufen nun gleich schnell ab. Die Konzentrationen der Reaktanden ändern sich nicht mehr, da pro Zeiteinheit von jedem Reaktanden i genauso viel gebildet wie verbraucht wird von beiden Teilreaktionen.

| Reaktand | Stöchiometrische Zahl(en) mit konventionsgemässem Vorzeichen | Anfangskonzentration (t=0) in [mol/l] | Gleichgewichts-Konzentration in [mol/l] | Konzentrationsänderung von t=0 bis zum Gleichgewicht in [mol/l] | resultierende volumenbezogene Umsatzvariable des Gleichgewichtes in [mol/l] |
|---|---|---|---|---|---|
| A | -1 und +1 | ||||
| B | -2 und +2 | ||||
| C | +1 und -1 |


Nun ist zu betrachten, welcher Wert der Umsatzvariable theoretisch (mathematisch gesehen) hätte erzielt werden können aus der vorliegenden Ausgangskonzentration eines jeden Reaktanden bei vollständigem Verbrauch bis zur Stoffmengenkonzentration Null:
Stoff A:

Stoff B:

Stoff C: in Reaktion 1R) ist C Ausgangsstoff und wird daher ebenso verbraucht

Wie zu sehen ist limitiert Stoff B die maximal mögliche Umsatzvariable:

denn die Reaktion stoppt, sobald einer der Ausgangsstoffe gänzlich verbraucht wurde (im Beispiel B), da es ja keine negativen Konzentrationen gibt (bis auf die die Konzentration von B fallen könnte).
Der Reaktionsgrad ist daher für diese Gleichgewichtsreaktion:

Der Reaktionsgrad obiger Gleichgewichtsreaktion ist also 95 Prozent.
Mit dem Wissen, dass Stoff B die maximale Umsatzvariable bestimmt, hätte der Reaktionsgrad auch direkt aus den Konzentrationsänderungen des Stoffes B berechnet werden können:

38 von 40 Teilen der Stoffmenge von B wurden verbraucht. Nur zwei Teile von 40 von B wurden nicht verbraucht.
Integrales Rechenbeispiel für eine Reaktion mit zwei Ausgangsstoffen nach Fall 6 in der Tabelle der Integrale
[Bearbeiten | Quelltext bearbeiten]Die beiden Ausgangstoffe A und B reagieren zum Produkt C.

Die Reaktion läuft in konstantem Volumen einer Lösung dieser Stoffe in einem Lösemittel ab. Sie sei daher volumenkonstant. Die stöchiometrischen Koeffizienten der Ausgangsstoffe A und B sind (als Betrag) jeweils +1. Die Anfangskonzentrationen der Ausgangsstoffe sind:
- [mol/l]
- [mol/l]


Die Exponenten der Stoffmengenkonzentrationen (Einzel-Reaktionsordnungen) sind im Versuch bestimmt worden (oder werden hier postuliert) zu a=1 und b=1. Die Reaktionsdauer (Zeitdifferenz) sei [h] (Stunde). Die Reaktionsgeschwindigkeitskonstante sei vom Zahlenwert her


Ihre Einheit muss daher [l/mol h] (Liter pro Mol und pro Stunde) sein, da der Exponent insgesamt einheitslos sein muss.
Fragestellung: Welche volumenbezogene Umsatzvariable wird in einer Stunde erzielt und welchen Endkonzentrationen entspricht dies?
Lösung:
- [mol/l]

Die Herleitung obiger integraler Bilanzgleichung ist teilweise aus der Tabelle der Integrale und den dortigen Erläuterungen am Tabellenfuß zu entnehmen. Als Endkonzentrationen werden für die beiden Ausgangsstoffe erzielt:
- [mol/l]

und
- [mol/l]

Die erzielte Konzentration des Reaktionsproduktes C errechnet sich ebenso mit der integralen Bilanzgleichung (umgestellte Definition der volumenbezogenen Umsatzvariable, die ja eine integrale Größe ist):

Für den Sonderfall, dass beide Anfangskonzentrationen gleich gross sind (Fall 6a, zu berechnen wie Fall 3), beispielsweise
- [mol/l],

erfolgt die Integration nach dem Fall für einen Ausgangsstoff (A) mit zweiter Reaktionsordnung (n=a=2). Es ergibt sich hierfür die Endkonzentration für eine Stunde Reaktionsdauer:

und daher
- [mol/l].

Ebenso wird mit gleicher Formel die Endkonzentration für Stoff B erzielt
- [mol/l].

Die volumenbezogene Umsatzvariable für diesen Sonderfall ist daher
- [mol/l].

Beide Beispiele verliefen nach zweiter Summen-Reaktionsordnung (n=2). Der Sonderfall erzielt in gleicher Reaktionsdauer eine etwas größere Umsatzvariable, da eine der Anfangskonzentrationen (Stoff B) etwas größer ist.
Integrales Rechenbeispiel für eine Reaktion mit drei Ausgangsstoffen nach Fall 7a in der Tabelle der Integrale
[Bearbeiten | Quelltext bearbeiten]Die drei Ausgangstoffe A, B und C reagieren zum Produkt D.

Die Reaktion läuft in konstantem Volumen einer Lösung dieser Stoffe in einem Lösemittel ab. Sie sei daher volumenkonstant. Die stöchiometrischen Koeffizienten der Ausgangsstoffe A, B und C sind gleich groß (hier als Betrag +1). und zusätzlich sind die Anfangskonzentrationen der drei Ausgangsstoffe jeweils gleich groß (Sonderfall):
- [mol/l]

Daher geht die komplizierte Integration des Falles 7 in den Fall 7a über, der nach Fall 4 zu integrieren ist, als ob es nur einen Ausgangsstoff (A) gäbe. Die Stoffmengenkonzentrationen der Ausgangsstoffe A, B und C sind daher zu jeder Zeit t gleich groß ( ) und können mit derselben Formel (integrale Bilanzgleichung des Falles 4) berechnet werden, wie nachfolgend für Stoff A geschehen.
Es gilt:

Die Reaktionsgeschwindigkeitskonstante sei als Zahlenwert:
Die Reaktionsdauer sei 1 Stunde:
- h.

- [mol/l]

Die volumenbezogene Umsatzvariable ist daher zu dieser Zeit t:
- [mol/l]

Rechenbeispiel nach Fall 7/7a mittels numerisch integrierendem Taschenrechner lösen
[Bearbeiten | Quelltext bearbeiten]Sollen komplizierte Integranden integriert werden, für die man in Integraltafeln keine Stammfunktion findet, so bleibt nur noch die Anwendung der numerischen Integration mittels Computer oder einem geeigneten modernen wissenschaftlichen Taschenrechner der bestimmte Integrale berechnen kann, ohne dass die Stammfunktion dazu bekannt ist. Solche Taschenrechner arbeiten teilweise nach der Integrationsmethode von Gauss & Kronrod[70]. Für die numerische Integration mittels Computer empfehlen DDR-Hochschulbücher die Integrationsmethode nach dem Runge-Kutta-Verfahren[71]. Diese soll den Vorteil haben, dass die "Schrittweite" (Differenz der Variable) während der Integration noch angepasst/ verändert werden kann (durch sukzessive Approximation), wenn der erwartete/ berechnete Fehler dies erfordert.
Die formellen Integranden der Differntialgleichung mit zwei (unabhängigen) Variablen (Stoffmengenkonzentration des Bezugsstoffes A sowie Reaktionsdauer) nach Fall 7 (Tabelle der Integrale) für eine Reaktion mit drei Ausgangsstoffen (A, B, C) lautet:

Die Exponenten a, b, c wurden mit Eins festgelegt (postuliert) oder in einem Versuch zu Eins bestimmt. Es liegen vier Variablen vor (die drei Stoffmengenkonzentrationen als Funktion der Zeit sowie die Zeit selbst), aber nur zwei Variablen sind voneinander unabhängig, da die Stoffmengen der drei Ausgangsstoffe über die Reaktionsgleichung und die stöchiometrischen Koeffizienten mit einander verkoppelt sind. Der gemischte Integrand kann so nicht integriert werden. Es empfiehlt sich Substitution der zeitabhängigen Stoffmengenkonzentrationen mit einer integralen Bilanzgleichung, welche die volumenbezogene Umsatzvariable enthält. Z. B.:
- (umgestellte Definitionsgleichung der volumenbezogenen Umsatzvariable, einer integralen Größe)

Die zeitliche Ableitung der Definition der volumenbezogenen Umsatzvariable lautet und somit auch da der stöchiometrische Koeffizient eines Ausgangsstoffes per Definition negativ anzuwenden ist.
Damit folgt nun das neue gleichwertige Integral:

somit also

Der Ausgangsstoff A war die bilanzierte Ursprungskomponente, die (auch) durch die volumenbezogene Umsatzvariable substituiert wurde. Sein stöchiometrischer Koeffizient steht nun als Betrag im Zähler des neuen Integranden und belegt damit, dass Stoff A ursprünglich bilanziert wurde.
Für das Rechenbeispiel wird festgelegt:
- sowie


Diese Werte passen zum Sonderfall 7a.
Wir stellten in einem Versuch fest (oder postulieren), dass in 30 Minuten die Konzentration der Ausgangsstoffe auf den halben Wert ihrer Anfangskonzentration abgesunken ist. Die Halbwertszeit dieser Stoffmengenkonzentrationen ist also 30 Minuten. Die Stoffmengenkonzentration zu dieser Zeit für die drei Ausgangsstoffe ist demnach auf 2 Mol pro Liter gesunken.
Zur Zeit t=0 ist die Umsatzvariable Null:

Die Stoffmengenkonzentration entspricht hier der Anfangskonzentration .

Zur Zeit t=30 [min] herrscht also die Stoffmengenkonzentration 2 [mol/l] und die volumenbezogene Umsatzvariable ergibt sich hier zu:

Nun kann der Integrand der volumenbezogenen Umsatzvariable numerisch mittels geeignetem wissenschaftlichen Taschenrechner integriert werden:

führt also zu

Das Ergebnis des bestimmten Integrals der volumenbezogenen Umsatzvariable von Zeit t=0 bis t=30 [min] lautet 0,09375. Die Einheit dazu ist Bei der Integration einer Potenzfunktion erhöht sich der Exponent der Variable um eine hinzu addierte +1 in positiver Richtung des Exponenten.

Nun kann diese erhaltene Integralgleichung des Volterra-Typs, hervorgegangen aus einem Differentialgleichungssystem ersten Grades (erste Ableitung) und n-ter Ordnung (Summen-Reaktionsordnung n der einen Variable)[72], umgestellt werden und die Reaktionsgeschwindigkeitskonstante k ausgerechnet werden:

Es wurde im Versuch bestätigt (oder postuliert), dess die ermittelten (oder postulierten) Modellkonstanten der Differentialgleichung (und damit auch der Integralgleichung), nämlich a, b, c und k im gesamten betrachteten Konzentrationsbereich hinreichend genaue Gültigkeit haben. Da das Modell also Gültigkeit haben soll, können nun unbekannte Werte damit berechnet werden.
Frage: Zu welcher Zeit (Reaktionsdauer, Zeitdifferenz) wird die Stoffmengenkonzentration der Ausgangsstoffe auf ein Prozent der Anfangskonzentration abgesunken sein? Ein Prozent der Anfangskonzentration sind in diesem Beispiel:


Die zugehörige Umsatzvariable lautet

Alternativ kann man diese Umsatzvariable auch aus der maximal möglichen Umsatzvariable berechnen:

Es ist dies die neue obere Integrationsgrenze. Der numerisch integrierende Taschenrechner berechnet das neue bestimmte Integral:

mit dem Ergebnis

Daraus kann nun mit der schon berechneten Reaktionsgeschwindigkeitskonstante (die auch für diesen Fall Gültigkeit haben soll) die zugehörige Zeitdauer berechnet werden:

Nach 100'000 Minuten ist die Anfangskonzentration der drei Ausgangsstoffe (A, B, C) auf ein Prozent abgesunken und die volumenbezogene Umsatzvariable erreichte den Wert 3,96 [mol/l], das sind 99 Prozent ihres möglichen Maximalwertes von 4 [mol/l]. Die Integration kann auf der privaten Internetseite nachgeprüft werden.
Da die gewählten Zahlenwerte/ Nebenbedingungen des obigen Beispieles dem integralen Fall 7a (in der Tabelle der Integrale) entspricht, kann dessen integrale Bilanzgleichung (bestimmtes Integral) zur Kontrolle der hier berechneten Werte herangezogen werden. Der Wert des bestimmten Integrales der Stoffmengenkonzentration eines Ausgangsstoffes (beispielsweise A) lautet nach Fall 7a für die 30 Minuten Reaktionsdauer (Halbwertszeit):
Probe 1:

und für 100'000 Minuten Reaktionsdauer (Absinken der Konzentration bis auf 1 %):
Probe 2:

Beide Methoden haben sich damit gegenseitig als korrekt bestätigt.
Soll hingegen zu einer festgelegten Zeit die Stoffmengenkonzentration oder volumenbezogene Umsatzvariable berechnet werden, wenn k schon bekannt ist, so ist dies nicht direkt durch die numerische Integration möglich. Es liegt ja keine Stammfunktion vor, die umgestellt werden könnte. Sobald die Zeit festgelegt wurde, ist auch der Wert des Integrals von Stoffmengenkonzentration oder volumenbezogener Umsatzvariable bekannt (Produkt von Zeit und Reaktionsgeschwindigkeitskonstante). Nun kann die (bislang unbekannte) obere Integrationsgrenze (volumenbezogene Umsatzvariable) in der immer wieder wiederholten numerischen Integration variiert werden, bis das Ergebnis näherungsweise dem Produkt von Zeit und Reaktionsgeschwindigkeitskonstante k entspricht. Man findet so näherungsweise den gesuchten Wert von volumenbezogener Umsatzvariable oder Stoffmengenkonzentration des Ausgangsstoffes zu dieser Zeit.

Bilanzierung von einfachen Gleichgewichtsreaktionen mit der volumenbezogenen Umsatzvariable und ihrem Gleichgewichtswert
[Bearbeiten | Quelltext bearbeiten]Es ist zu unterscheiden zwischen Reaktionen jeweils erster Summenordnung sowie Reaktionen jeweils zweiter/ gemischter/ höherer Ordnung. Das "jeweils" meint Hinreaktion und Rückreaktion. Für beide Fälle unterscheidet sich die Bilanzierung formell etwas. Zweite, gemischte und höhere Ordnung n führen zu einer quadratischen Gleichung (oder höhrerem Polynom) mit ihren zwei (oder mehr) Lösungen/ Nullstellen, von denen (mindestens) eine nur mathematisch korrekt, aber physikalisch nicht sinnvoll ist ().

Der in den Modellen benutzte Gleichgewichtswert der volumenbezogenen Umsatzvariable ist der Grenzwert, den die Umsatzvariable nach unendlich langer Zeit annehmen könnte, wenn die Gleichgewichtskonzentrationen eingestellt sind. Es ist daher eine Modellkonstante, ebenso wie , aber physikalisch real.

Bittrich, Haberland und Just teilen mit (Zitat)[73]: "Bei reversiblen Reaktionen (Gleichgewichtsreaktionen) kommt es in den Geschwindigkeitsgleichungen zu einer Kopplung von thermodynamischen und kinetischen Größen. .... Linearität zwischen Reaktionsgeschwindigkeit (gemeint ist die Brutto-Reaktionsgeschwindigkeit) und Umsatzvariable ist nur bei Reaktionen (Gleichgewichtsreaktionen) erster Summenordnung gegeben."
Bei Gleichgewichtsreaktionen zweiter Summenordnung besteht ein quadratischer Zusammenhang zwischen Reaktionsgeschwindigkeit und volumenbezogener Umsatzvariable.
Stellt man in einem linear skalierten Diagramm (auf der y-Achse mit positiven und negativen Werten), auf der y-Achse die zeitliche Ableitung von Umsatz, Umsatzvariable etc., also die Reaktionsgeschwindigkeit r (positiv und negativ) dar, auf der positiven x-Achse aber die volumenbezogene Umsatzvariable selbst, so erhält man für Gleichgewichtsreaktionen erster Summenordnung eine fallende Gerade. Sie endet am Punkt (x-Achse) und r=0 (y-Achse). Also dort, wo die Umsatzvariable ihren Gleichgewichtswert erreicht hat (mathematisch gesehen nach unendlich langer Zeit). Die Reaktionsgeschwindigkeit ist hier Null geworden. Makroskopisch ist die Reaktion zu Ende gekommen. Die Stoffmengenkonzentrationen bleiben ab diesem Zeitpunkt gleich. Die Abbildung der Reaktionsgeschwindigkeit r für zweite Summenordnung zeigt ebenfalls positive Reaktionsgeschwindigkeiten mit fallendem Verlauf (negative Halbwelle einer substituierten/ verschobenen quadratischen Funktion). Noch vor Erreichen des negativen Maximums (hier ist eigentlich ein Minimum gemeint) dieser quadratischen Halbwelle wird der reale Gleichgewichtswert der volumenbezogenen Umsatzvariable erreicht bei r=0 und . Dies ist der physikalisch reale Kurventeil der verschobenen quadratischen Funktion. Der nichtreale, aber mathematisch korrekte, Kurventeil der quadratischen Funktion fällt dann unter r=0 bis zum negativen Maximum der Halbwelle um danach anzusteigen und im negativen Bereich von r schließlich r=0 zu Erreichen bei , dem physikalisch nicht realen Grenzwert der Umsatzvariable (zweite Nullstelle).[74]


Laut dem Diagramm von Bittrich, Haberland und Just gilt offenbar für beide Lösungen der quadratischen Gleichung (zweite Reaktionsordnung):

Der unreale Wert ist daher einer Zeit t zugeordnet die größer als unendlich sein muss. Denn zu unendlicher Zeit t wurde erreicht.

Reaktionen erster Ordnung
[Bearbeiten | Quelltext bearbeiten]Nachfolgend soll die einfachste mögliche Gleichgewichtsreaktion beispielhaft betrachtet werden:

Diese Reaktion hat nur eine einzige (gemeinsame) Umsatzvariable, denn es handelt sich nur um eine unabhängige Reaktion, wie die stöchiometrische Matrix dieser Gleichgewichtsreaktion beweist, deren zwei Zeilen in der Addition jeweils Null ergeben.
| Reaktand i | ||
|---|---|---|
| Reaktion j | ||
| Hinreaktion 1) | −1 | +1 |
| Rückreaktion 2) | +1 | -1 |
| Addition 1+2) | 0 | 0 |


Es kann aber nur dann eine unabhängige Einzelreaktion sein, wenn alle Reaktanden (A und B) im Reaktionsvolumen nicht an anderen Reaktionen teilnehmen.
Für die Zeitwerte der Stoffmengenkonzentrationen gelten nun die integralen Bilanzgleichungen die aus der umgestellten Definition der volumenbezogenen Umsatzvariable resultieren (die ja eine integrale Größe ist):
und ebenso für Stoff B:

Der stöchiometrische Koeffizient eines Ausgangsstoffes ist negativ einzusetzen!
Für den Gleichgewichtszustand (GG) mit den eingestellten Gleichgewichtskonzentrationen des Reaktanden i gelten die integralen Gleichungen:


und ebenso für Stoff B:

Sind die Gleichgewichtskonzentrationen messtechnisch ermittelt worden, so kann bei bekannter Anfangskonzentration des Reaktanden i bereits die Gleichgewichts-Umsatzvariable berechnet werden aus obigen Gleichungen.
Im Gleichgewichtszustand sind die Reaktionsgeschwindigkeiten r von Hinreaktion (H) und Rückreaktion (R) gleich groß geworden. Für das gewählte Beispiel folgt daher:

konkret also für dieses Beispiel

Stellt man diese Definition des Gleichgewichtszustandes um zum Quotienten der Geschwindigkeitskonstanten beider Teilreaktionen so erhält man die Definition der Gleichgewichtskonstante , die ebenfalls eine Modellkonstante einer Gleichgewichtsreaktion darstellt:


- ;nur gültig für gewähltes Beispiel

Ihre Fußnote "c" sagt aus, dass sie aus Stoffmengenkonzentrationen (die potenziert wurden) berechnet wurde.
Nun werden die (hier mit 1 potenzierten) Gleichgewichtskonzentrationen in Zähler und Nenner durch deren integrale Bilanzgleichungen substituiert:
- ;nur gültig für gewähltes Beispiel

Die Umstellung obiger Definition des chemischen Gleichgewichtes liefert den Gleichgewichtswert der volumenbezogenen Umsatzvariable [75]:
- ;nur gültig für gewähltes Beispiel

Nun wird die Brutto-Reaktionsgeschwindigkeit bilanziert, die die zeitliche Ableitung der volumenbezogenen Umsatzvariable ist und zusätzlich der Differenz der Reaktionsgeschwindigkeiten von Hinreaktion (H) und Rückreaktion (R) entspricht:

Einsetzen der integralen Bilanzgleichungen der Stoffmengenkonzentrationen für deren Zeitwerte liefert

Ausmultiplizieren und sortieren liefert

Umwandeln des (definitionsgemäß negativen) stöchiometrischen Koeffizienten des Ausgangsstoffes A in einen Betrag zieht ein negatives Vorzeichen vor dessen Betrag vor

somit folgt nach Ausklammern des Zeitwertes der volumenbezogenen Umsatzvariable:

Da klar ist, dass die Brutto-Reaktionsgeschwindigkeit der Differenz von volumenbezogener Gleichgewichts-Umsatzvariable und volumenbezogener Umsatzvariable proportional sein muss, kann man für das Modell ansetzen:

Wenn die volumenbezogene Umsatzvariable ihren Gleichgewichtswert erreicht, ist die Differenz Null geworden und die Reaktionsgeschwindigkleit daher Null. Die Reaktion ist (makroskopisch) dann beendet, denn pro Zeiteinheit entstehen gleichviele Mole eines Reaktanden durch die eine Teilreaktion, wie die andere Teilreaktion verbraucht. Die Stoffmengenkonzentrationen bleiben nun konstant (Gleichgewichtskonzentrationen).
Was der Vorfaktor (Proportionalitätskonstante) für das Modell der Reaktionsgeschwindigkeit für das betrachtete Beispiel sein muss, erkennt man, wenn man den Faktor am zeitabhängigen Wert der ausgeklammerten negierten volumenbezogenen Umsatzvariable ansieht. Die ursprünglich angesetzte Version der Reaktionsgeschwindigkeitsgleichung ist eine nichtlineare. Das mit Hilfe des ermittelten Vorfaktors erhaltene neue linearisierte Modell der Reaktionsgeschwindigkeit lautet nun[76]:

Da die Beträge der stöchiometrischen Koeffizienten im betrachteten Beispiel Eins sind (auch in den Exponenten der Stoffmengenkonzentrationen !) folgt also für die linearisierte Reaktionsgeschwindigkeitsgleichung:

Nach Variablentrennung kann der rechte Teil dieser Differentialgleichung nun (als verkettete Funktion) integriert werden:

Die Stammfunktion dazu lautet:

Das bestimmte Integral (integrale Bilanzgleichung) der genannten Gleichgewichtsreaktion (Beispiel) lautet[77]:

Wegen
- und


resultiert letztlich die integrale Bilanzgleichung für die genannte Beispielreaktion eines einfachen Gleichgewichtes: zeitlicher Wert der volumenbezogenen Umsatzvariable

Durch Bilanzierung des Umsatzes X eines Reaktanden/Ausgangsstoffes (beispielsweise Stoff A) erhält man die Relationenbeziehung (integrale Bilanzgleichung) für hiesiges Beispiel, die den Zusammenhang zwischen Umsatz des Stoffes (beispielsweise A) und der volumenbezogenen Umsatzvariable liefert[78]:

Reaktionen zweiter Ordnung
[Bearbeiten | Quelltext bearbeiten]Nachfolgend soll eine willkürlich ausgewählte Gleichgewichtsreaktion zweiter Ordnung beispielhaft betrachtet werden, deren Fall auch auf andere Reaktionsgleichungen gemischter und höherer Ordnungen übertragbar ist[79]:

Auch diese Gleichgewichtsreaktion hat nur eine einzige (gemeinsame) Umsatzvariable, denn es handelt sich nur um eine unabhängige Reaktion, wie die stöchiometrische Matrix dieser beiden Teilreaktionen belegt.
Die Änsätze der Bilanzgleichungen und des Gleichgewichtszustandes sind völlig analog wie beim Beispiel erster Reaktionsordnung zu tätigen. Aus der Bilanz des Gleichgewichtszustandes folgen die (beiden) Gleichgewichts-Umsatzvariablen als Lösungen der quadratischen Gleichung des Modells der Reaktionsgeschwindigkeit. Davon ist ein Wert physikalisch unsinnig (), also die zweite Lösung der quadratischen Gleichung, die praktisch (reaktionstechnisch) keine Relevanz hat, aber als Modellkonstante für die Integration benötigt wird.
Für die Brutto-Reaktionsgeschwindigkeit wird als Geschwindigkeitsgleichung angesetzt:

Multipliziert man alle Faktoren aus und ordnet nach den Potenzen der volumenbezogenen Umsatzvariable, zeigt sich eine allgemeine quadratische Gleichung des Typs:

Für das gewählte Beispiel stellt man fest, dass die Konstante a (Proportionalitätsfaktor), die vor dem quadratischen Glied steht, folgendem Term entspricht

Die faktorisierte Version der Geschwindigkeitsgleichung, also in Nullstellendarstellung, lautet daher für die gewählte Reaktionsgleichung:

Durch Ausklammern von -1 aus jeder Differenz folgt der günstigere Ausdruck (mit immer positiven Werten der Differenzen):

Die Integration obiger Differentialgleichung nach Variablentrennung lautet formell:

Der Weg mit Partialbruchzerlegung zur integralen Bilanzgleichung liefert:


Aus den Vorfaktoren (Konstanten der Partialbruchzerlegung) wird jeweils noch die -1 ausgeklammert, da diese als Ableitung der zu integrierenden inneren Funktion im Zähler jedes Integranden stehen muss. Integriert wird letztlich hier jeweils die logarithmische Ableitung der verketteten Funktion . Daher folgt nun
- unbestimmtes Integral

Das bestimmte Integral (integrale Bilanzgleichung) lautet daher[80]:

Für die Zusammenhänge der Lösungen benötigt man die Terme p und q der normierten quadratischen Gleichung. Es ist hier für das Beispiel geltend

und daher

sowie

mit

Die faktorisierte Version einer (Normalform der) quadratischen Gleichung mit ihren Lösungen (Wurzeln) und lautet ausmultipliziert und geordnet nach Potenzen der Variable x:


Der Vietasche Wurzelsatz benennt daher die Zusammenhänge für beide Lösungen für hiesiges Beispiel:
- sowie


und sind die beiden Lösungen der quadratischen Nennerfunktion des Integranden für eine Gleichgewichtsreaktion jeweils zweiter Summenordnung. Nur ist physikalisch relevant. ist eine rein mathematische Konstante des Modells. Sie wird aber für die Berechnung/ Integration als Modellkonstante benötigt. Der Vietasche Wurzelsatz liefert für sie

also

Der reale Gleichgewichtswert der volumenbezogenen Umsatzvariable kann hingegen leicht aus einem beliebigen Reaktanden i berechnet werden, wenn dessen Anfangskonzentration (zur Zeit t=0) und dessen Gleichgewichtskonzentration (mathematisch erst nach unendlich langer Zeit) bekannt sind:

Für Ausgangsstoffe (der Hinreaktion) ist der stöchiometrische Koeffizient negativ einzusetzen, für Produkte positiv.
Sind also und als Nullstellen bzw. Modellkonstanten bekannt, so kann für jede Zeit t bzw. (Zeitdifferenz, Reaktionsdauer) mit den anderen Modellkonstanten des integralen Modells nun die Umsatzvariable dieser Reaktionsdauer für diese Gleichgewichtsreaktion jeweils zweiter Summenordnung berechnet werden. Durch umfangreiches Umformen, Delogarithmieren, Ausklammern und Umformen der (einen) e-Funktion in ein Produkt dreier e-Funktionen, welches sich dann vereinfacht da deren zwei Exponenten jeweils Logarithmen sind, folgt letztlich die integrale Bilanzgleichung:

- ;Nebenbedingung für die Gültigkeit dieser integralen Gleichung ist:


Die ursprüngliche Nebenbedingung , die identisch ist, galt u. a. wegen Division durch Null beim bestimmten Integral. Diese Bedingung wirkte sich auch auf die Partialbruchzerlegung und damit auf den Weg der Integration aus, da es nur eine doppelte (gleiche) Nullstelle gäbe für die quadratische Nennerfunktion des Integranden, wenn diese Bedingung nicht erfüllt wäre. Der Ansatz der Partialbruchzerlegung wäre dann ein anderer. Die Integration würde zu einem einzigen Integranden/ Partialbruch mit der Potenzfunktion als Stammfunktion führen.

Die genannten Nebenbedingungen sagen auch aus, dass die Diskriminante D der quadratischen Nennerfunktion des Integranden (vor der Partialbruchzerlegung) ungleich Null ist (konkret ist sie größer als Null, führt also zu mathematisch realen Nullstellen). Laut Bittrich/ Haberland/ Just gilt für das gewählte Beispiel einer Gleichgewichtsreaktion zweiter Summenordnung[81]:
- , somit mit


Anwendung der Umsatzvariablen für druckabhängige Gasreaktionen
[Bearbeiten | Quelltext bearbeiten]Bilanzgleichung für Gasreaktionen
[Bearbeiten | Quelltext bearbeiten]Mit Hilfe des Daltonschen Gesetzes
- bzw.


für den Zusammenhang von Partialdruck pi und Gesamtdruck (Summendruck, Systemdruck, p, pges) und der Definition des Stoffmengenanteiles x für Gase:

kann die (allgemeingültige) Stoffmengenanteil-Bilanzgleichung für (nicht volumenkonstante oder volumenkonstante) Gasreaktionen erweitert werden:
- Bilanzgleichung für eine Einzelreaktion j für den Reaktanden i

Wie man sieht kommt die Bilanzgleichung ohne Volumen oder Volumenstrom aus. Daher ist sie allgemeingültig. Genutzt wird hier die (auf die Anfangs-Summenstoffmenge bezogene) stoffmengenbezogene Umsatzvariable . Anfangs-Partialdruck des Stoffes i ist und der Anfangs-Summendruck ist .


Im Fließbetrieb liegen Stoffmengenströme vor anstelle von Stoffmengen. Im statischen Betrieb/ Batchbetrieb kann bei konstantem Reaktorvolumen sich der Summendruck/ Systemdruck ändern, wenn die Summenstoffmenge durch die chemische Reaktion geändert wird (siehe Molares Volumen, eine Naturkonstante für konstanten Druck). Im Fließbetrieb kann man den Summendruck konstant halten, jedoch ändert sich dann der Volumenstrom (und dadurch auch die statistische Verweilzeit/ Reaktionsdauer im Reaktorvolumen) durch die ablaufende Reaktion, wenn diese nicht volumenkonstant/ molzahlbeständig ist.
Beispiel zur Integration der Geschwindigkeitsgleichung einer druckabhängigen Gasreaktion mittels Substitution durch eine Umsatzvariable
[Bearbeiten | Quelltext bearbeiten]Beispielsweise soll folgende nicht-volumenkonstante Reaktion dreier Gase/Dämpfe an einem Katalysator der Masse mK ablaufen:

Wegen der nicht vorhandenen Volumenkonstanz wird eine volumenlose Definition der Reaktionsgeschwindigkeit benutzt. Das kinetische Gesetz soll daher folgendermaßen lauten:

Die Reaktionsgeschwindigkeit r ist also vom Partialdruck pA des Ausgangsstoffes A abhängig nach einer Reaktion erster Ordnung (der Exponent des Partialdruckes ist Eins). Hier ist k die Reaktionsgeschwindigkeitskonstante.
Die Reaktionsgeschwindigkeit r wurde also nicht mit Hilfe des Volumens definiert, sondern mit Hilfe der Katalysatormasse mK an der die Reaktion in einem Strömungsrohr-Reaktor abläuft:

Der Prozess ist ein Kontinuierlicher Betrieb (Fließbetrieb). Daher haben die Stoffmengen Zeitbezug. Es sind Stoffmengenströme eines Reaktanden i.

Um das kinetische Gesetz integrieren zu können, muss mindestens eine der variablen Größen (in unserem Beispiel und ) der chemischen Reaktion geeignet substituiert werden. Dazu wird eine andere Größe, der Substituent, benötigt. In Frage kommende Substituenten sind Umsatz X oder Umsatzvariablen. Außerdem benötigt man die folgenden Definitionen:


- Definition des Stoffmengenanteiles

- Daltonsches Gesetz zum Zusammenhang von Partialdruck und Gesamtdruck/Summendruck (Druck p, pges)

Als Substituenten kommen noch in Frage:
- Einzel-Stoffmengenbilanz mit der „normalen“ Umsatzvariable
- Summen-Stoffmengenbilanz mit „normaler“ Umsatzvariable
- Stoffmengenanteil-Bilanz (für einen Reaktanden i) mit der stoffmengenbezogenen Umsatzvariable
Die Definition des Stoffmengenanteiles liefert zusammen mit dem Daltonschen Gesetz:

und eingesetzt in die Stoffmengenanteil-Bilanzgleichung folgt für den Fließbetrieb:

Damit ist der Zusammenhang zwischen dem Partialdruck eines Reaktanden i und der stoffmengenbezogenen Umsatzvariable gefunden:

Das kinetische Gesetz für hiesiges Beispiel lautet daher:

Da die stoffmengenbezogene Umsatzvariable als Variable die Stoffmenge(n-Änderung) substituieren soll, muss nach den Regeln der Integration mit Substitution das ursprüngliche Differential durch einen gleichwertigen Ausdruck ausgetauscht werden. Dazu wird die Definitionsgleichung der stoffmengenbezogenen Umsatzvariable abgeleitet:


Stöchiometrischer Koeffizient , Anfangs-Stoffmengenstrom und Anfangs-Summenstoffmengenstrom sind Konstanten. Es ergibt sich daher die Ableitung:


Das kinetische Gesetz lautet nun:

Für den Fall, dass der (als Konstante anzusehende) Anfangs-Stoffmengenanteil des Stoffes A Eins ist, folgt nach Umsortieren und Variablentrennung (Katalysatormasse rechts, Umsatzvariable links) die integrierbare Differentialgleichung:
- mit


mit dem bestimmten Integral[82]:
- (gilt für den Fall )

Die Konstanten (Summendruck=Systemdruck, Summen-Anfangsstoffmenge sowie Reaktionsgeschwindigkeitskonstante) wurden vor den rechten Integranden vorgezogen. Mit einer Integraltafel oder durch Anwendung der Partiellen Integration erhält man letztlich:

Das Ergebnis lautet also:

Die Umsatzvariable muss Werte kleiner als 1 haben, da Logarithmen nur aus positiven Zahlen gezogen werden können. Diese integrale Bilanzgleichung beschreibt also den Zusammenhang zwischen Katalysatormasse und Umsatzvariable. Die Zeit t ist nicht frei wählbar. Es ist eine Verweilzeit. Sie hängt vom mittleren integralen Volumenstrom ab. Auf die Bilanzierung des Volumenstromes wurde hier bewusst verzichtet, da dieser nicht konstant ist, wie die chemische Reaktionsgleichung bereits aussagt. Der benötigten Katalysatormasse ist über dessen Schüttdichte ein Reaktorvolumen für das Strömungsrohr zugewiesen. Die Katalysatormasse und die Zeit/ Verweilzeit sind einander proportional. Insofern kann die Katalysatormasse auch als Ersatzgröße der Reaktionsdauer/Verweilzeit angesehen werden. Bei größerer Verweilzeit wird mehr Katalysatormasse „erreicht“/angewendet.
Nachfolgend sollen für dieses Beispiel noch die (allgemeingültigen) Stoffmengenbilanzen mit der „normalen“ Umsatzvariable angegeben werden, die zur Summen-Stoffmengenbilanz führten, durch Aufsummation aller Einzelbilanzen:


und als Summation:

Die Bilanzen sind allgemeingültig, da sie das Volumen oder den Volumenstrom nicht enthalten.
Kann man Umsätze und Umsatzvariablen in einander umrechnen?
[Bearbeiten | Quelltext bearbeiten]Es ist nachfolgend zu unterscheiden zwischen beliebigen Reaktanden i einer Reaktion j, Ausgangsstoffen (Au) einer oder mehrerer Reaktionen (evtl. gleichzeitig) und Schlüsselkomponenten (S) einer unabhängigen Reaktion j.
Aus den Definitionsgleichungen von Umsatz und Umsatzvariable kann man schnell fälschlich den Schluss ziehen, dass generell umgerechnet werden kann. Die ist aber nicht in allen Fällen möglich.
Umsatzvariablen dürfen nur aus den Stoffmengenänderungen oder Konzentrationsänderungen von Schlüsselkomponenten der betrachteten unabhängigen Reaktion j, die sie beschreiben, berechnet werden:

sowie

Schlüsselkomponente S der Reaktion j ist ein Reaktant i der nur an einer Reaktion, hier j, teilnimmt.
Die Definition des Umsatzes X eines Ausgangsstoffes lautet:

Jeder Ausgangsstoff hat einen eigenen Umsatz. Die Stoffmengenänderungen oder Konzentrationsänderungen für Umsätze umfassen definitionsgemäß immer alle Reaktionen j, an denen dieser Reaktant i als Ausgangsstoff teilnimmt. Umsätze sind also stoffspezifische aber keine reaktionsspezifischen Größen. Sie beschreiben also keine einzelne unabhängige Reaktion j. Ist der Reaktant i einmal Ausgangsstoff und einmal Produkt (in einer anderen Reaktion), so ist die Umsatzdefinition bereits zweifelhaft.
Ist der Ausgangsstoff auch Schlüsselkomponente (S) der betrachteten Reaktion j, die durch die Umsatzvariable ( oder ) beschrieben ist, so gilt für diesen Ausgangsstoff (AuS):
- Umrechnungsformel für die „normale“ Umsatzvariable und Umsatz eines Ausgangsstoffes, der Schlüsselkomponente ist für Reaktion j

- Umrechnungsformel für volumenbezogene Umsatzvariable und Umsatz eines Ausgangsstoffes, der Schlüsselkomponente ist für Reaktion j

Hier sind die Anfangs-Stoffmenge und die Anfangs-Stoffmengenkonzentration zur Zeit t=0. Die Formeln haben allgemeine Gültigkeit für beliebig viele simultan gleichzeitig ablaufende Reaktionen j, jeweils für eine einzelne Reaktion j.


Läuft im Reaktionsvolumen nur eine einzige unabhängige Einzelreaktion j ab, so sind alle Ausgangsstoffe (Au) auch Schlüsselkomponenten (S) dieser Reaktion j und können nach obigen Formeln umgerechnet werden.
Bedeutung in Physikalischer Chemie und Thermodynamik der Mischphasen
[Bearbeiten | Quelltext bearbeiten]Läuft eine chemische Reaktion in einem System ab, so ändert sich die Systemzusammensetzung, also Stoffmengenkonzentrationen bzw. Stoffmengenanteile der betrachteten Reaktanden i. Das System besteht dann aus mehreren Reaktanden (wie es die Reaktionsgleichung ausweist), die beispielsweise in einem Lösemittel gelöst vorliegen können (Einphasensystem bzw. Mischphase). Oder in mehreren Phasen vorliegen können (Mehrphasensystem), evtl. verschiedenen nicht mischbaren Flüssigphasen oder auch einer Flüssigphase mit einer Gasphase. Bedingt durch die ablaufende chemische Reaktion ändern sich zusätzlich zur Zusammensetzung der bilanzierten Stoffe/Phasen auch die Zustandsgrößen im System bzw. in den einzelnen Phasen.

Die Umsatzvariable/ Fortschreitungsgrad, früher auch als Formelumsatz oder Reaktionslaufzahl betitelt, hat hier fundamentale Bedeutung für die Berechnung von differentiellen oder integralen Änderungen molarer Größen, wie beispielsweise und . Aber auch für die Berechnung oder Postulierung partieller molarer Größen der gleichen physikalischen Zustandsgrößen.


In Frage kommende Zustandsgrößen sind u.a.:
- G, Freie Enthalpie bzw. Freie Reaktionsenthalpie (Gibbs-Energie)
- H, Enthalpie bzw. Reaktionsenthalpie
- S, Entropie bzw. Reaktionsentropie
- U, Innere Energie
- V, Volumen bzw. Molares Volumen sowie partielles molares Volumen
- n, Stoffmenge oder Objektmenge
- p, Druck oder Partialdruck


Da bei einer Reaktion mit unterschiedlichen stöchiometrischen Koeffizienten (in der Reaktionsgleichung) die molaren Größen nicht auf eine (gleich große) Bezugsstoffmenge bezogen werden können, wird als Bezugsgröße die Umsatzvariable herangezogen. Sie ist für jeden Reaktanden jeweils gleich groß. Partielle molare Größen werden dabei für infinitesimal kleine Änderungen der Umsatzvariable bestimmt.
Bittrich, Haberland und Just schreiben zur Bedeutung des Formelumsatzes im Jahre 1986 (Zitat)[83]: "Für eine chemische Reaktion mit verschiedenen stöchiometrischen Koeffizienten kann man keine einheitliche molare Größe angeben. Man bezieht deshalb die Änderungen von G, H oder anderen Funktionen oder Variablen auf einen Formelumsatz (FU)." (Die Umsatzvariable wurde früher als Formelumsatz betitelt)
Da die Umsatzvariable eine integrale Größe ist, sind die genannten Änderungen , etc. integrale Größen, also Differenzen der jeweiligen molaren Größe, so wie eben auch ein bestimmtes Integral eine Differenz ist. Sind sie infinitesimal kleine Differenzen, so sind sie auf das Differential der Umsatzvariable bezogen.
Unterscheidung zwischen Fortschreitungsgrad und Umsatzvariable nach einer veralteten Definition
[Bearbeiten | Quelltext bearbeiten]Ein für den Lehrbetrieb an Hochschulen der DDR zugelassenes Buch aus dem Jahr 1978 unterschied noch zwischen Fortschreitungsgrad und Umsatzvariable x[84]. Der Fortschreitungsgrad war so definiert, wie heute üblich:
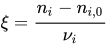
Hingegen wurde der volumenbezogene Fortschreitungsgrad (nach heute üblicher Definition) mit einem kleinen x als Formelzeichen versehen und als „Umsatzvariable“ x betitelt:
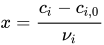
Anmerkungen
[Bearbeiten | Quelltext bearbeiten]- ↑ Der Begriff Reaktionslaufzahl wird von der IUPAC nicht mehr empfohlen, da ξ keine reine Zahl, sondern eine Größe mit der Dimension Stoffmenge ist.
Einzelnachweise
[Bearbeiten | Quelltext bearbeiten]- 1 2 3 4 5 Klaus H. Homann (Hrsg.): Größen, Einheiten und Symbole in der Physikalischen Chemie / International Union of Pure and Applied Chemistry (IUPAC), deutsche Fassung, VCH, Weinheim, 1995, ISBN 3-527-29326-4.
- 1 2 3 Eintrag zu extent of reaction. In: IUPAC (Hrsg.): Compendium of Chemical Terminology. The “Gold Book”. doi:10.1351/goldbook.E02283 – Version: 2.3.3..
- 1 2 3 4 5 Hans-Dieter Bockhardt, Peter Güntzschel, Armin Poetschukat: Aufgabensammlung zur Verfahrenstechnik für Ingenieure. 4. Auflage. Deutscher Verlag für Grundstoffindustrie, Stuttgart 1998, ISBN 3-342-00271-9, S. 193 ff.
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Methoden chemisch-kinetischer Berechnungen, VEB Deutscher Verlag für Grundstoffindustrie Leipzig, DDR, 1979, Umsatzvariable x und Formelumsatz "FU" auf S.10
- 1 2 3 4 5 6 Wladimir Reschetilowski (Hrsg.): Handbuch Chemische Reaktoren - Chemische Reaktionstechnik: Theoretische und praktische Grundlagen, Chemische Reaktionsapparate in Theorie und Praxis (= Springer Reference Naturwissenschaften). Springer, Berlin, Heidelberg 2020, ISBN 978-3-662-56433-2, S. 74 ff., doi:10.1007/978-3-662-56434-9 (springer.com).
- ↑ Walter Brötz: Grundriß der chemischen Reaktionstechnik, Verlag Chemie, Weinheim/Bergstr. 1958 (mit Beschreibung von Walter Brötz' beruflichen/Bildungs-Werdegang bei etlichen namhaften Firmen, Instituten und Hochschulen im Vorwort des Buches)
- ↑ Karl-Heinz Näser, Dieter Lempe, Otfried Regen: Physikalische Chemie für Techniker und Ingenieure, 19., unveränderte Auflage, VEB Deutscher Verlag für Grundstoffindustrie Leipzig, 1960/1990, ISBN 3-342-00545-9, S.151–153 sowie 17
- ↑ Herausgeberkollektiv (u. a. Gerhard Butzmann): "Meyers Jugendlexikon a-z", 9. Auflage, VEB Bibliographisches Institut Leipzig 1979, "SI-Einheiten" S.621–622
- ↑ Tabelle 1.3 "Symbole und Maßeinheiten für die wichtigsten physikalischen und physikalisch-chemischen Größen (Einheiten nach dem SI)", in: Peter Kripylo, Gerhard Landschulz, Wilhelm Pritzkow: "Aufgaben zur technischen Chemie", VEB Deutscher Verlag für Grundstoffindustrie, Leipzig, DDR, zweite Auflage 1976/1978. S. 12–13
- ↑ Autorenkollektiv (u. a. Günter Adolphi): ABC Verfahrenstechnik, VEB Deutscher Verlag für Grundstoffindustrie Leipzig 1979, Fortschreitungsgrad X S.156, Umsatz U S.438–439
- ↑ Autorenkollektiv (federführend: Günter Adolphi): "Lehrbuch der chemischen Verfahrenstechnik", VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1967, S.528, GL.6.28
- ↑ "abc Chemie", Bd.1 u.2, VEB F.A. Brockhaus Verlag Leipzig 1965, DDR
- ↑ Richard Lenk, Walter Gellert (Hrsg.): "abc Physik", Bd. 1 u. 2, zweite verbesserte Auflage 1989, VEB F.A. Brockhaus Verlag Leipzig, DDR, ISBN 3-325-00181-5
- ↑ Brockhaus Enzyklopädie in 24 Bänden, F.A. Brockhaus, Mannheim 1993, neunzehnte überarbeitete Neuauflage, ISBN 3-7653-1100-6 (Gesamtwerk), ISBN 3-7653-1107-3 (Band 7: "EX-FRT"), ISBN 3-7653-1118-9 (Band 18: "RAD-RUS"), ISBN 3-7653-1122-7 (Band 22: "TEP-UR")
- ↑ Karl-Heinz Näser, Dieter Lempe, Otfried Regen: Physikalische Chemie für Techniker und Ingenieure. VEB Deutscher verlag für Grundstoffindustrie, Leipzig 1969, 19., unveränderte Neuauflage 1990, einmalige Erwähnung des Begriffes Formelumsatz S. 151 (Definition des Reaktionsfortschrittes)
- ↑ Autorenkollektiv (u. a. Joachim Finster, Eberhard Hoyer)/ lt. Titelblatt G. Wolf, W. Schneider: Chemische Thermodynamik. Reihe: Fachstudium Chemie, Arbeitsbuch 4. Verlag Chemie, Weinheim BRD; Lizenzausgabe des VEB Deutscher Verlag für Grundstoffindustrie, DDR, Leipzig 1978, Formelumsatz S. 51 (Definition des Reaktionsfortschrittes)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, 2. Auflage, VEB Deutscher Verlag der Wissenschaften, Berlin 1986, DDR, S.17 Fußnote 2) mit Nennung der Originalquelle: Manual of Symbols and Terminology for Physicochemical Quantities and Units, Pergamon Press, Oxford / New York / Toronto / Sydney / Paris / Frankfurt 1979.(eine Publikation der IUPAC)
- ↑ DIN 32642: Symbolische Beschreibung chemischer Reaktionen, Januar 1992.
- ↑ S. 200 in Elemente Chemie 12. Ausgabe Bayern: Schulbuch Klasse 12. Klett Verlag (2011), ISBN 978-3-12-756810-3.
- ↑ Autorenkollektiv (federführend: K. Budde): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1977, Beispiel 3 für Bilanzierung einer komplexen Gasreaktion, S. 23
- ↑ Autorenkollektiv (u. a. Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just): Methoden chemisch-kinetischer Berechnungen, VEB Deutscher Verlag für Grundstoffindustrie Leipzig, 1. Auflage 1979, S.67-68 Kap. 3.3 Einige Bemerkungen zu Parallelreaktionen zweiter und gemischter Ordnung
- ↑ Autorenkollektiv, federführend K. Budde: Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1977, Kapitel Stöchiometrie S.13, Definitionen der Umsatzvariablen
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Verlag für Grundstoffindustrie, Leipzig 1974, S. 13
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Verlag für Grundstoffindustrie, Leipzig 1976, S. 30–31 ab Gl. 2.16a
- ↑ G. Wolf, W. Schneider: Chemische Thermodynamik (Fachstudium Chemie Arbeitsbuch 4), Verlag Chemie, Weinheim, BRD / Lizenzausgabe des Deutschen Verlages für Grundstoffindustrie, Leipzig, DDR, 1978, S. 193
- ↑ Eintrag zu degree of reaction. In: IUPAC (Hrsg.): Compendium of Chemical Terminology. The “Gold Book”. doi:10.1351/goldbook.D01570 – Version: 2.3.2.
- ↑ G. Wolf, W. Schneider: Chemische Thermodynamik (Fachstudium Chemie Arbeitsbuch 4), Verlag Chemie, Weinheim, BRD / Lizenzausgabe des Deutschen Verlages für Grundstoffindustrie, Leipzig, DDR, 1978, S. 193
- ↑ G. Wolf, W. Schneider: Chemische Thermodynamik (Fachstudium Chemie Arbeitsbuch 4), Verlag Chemie, Weinheim, BRD / Lizenzausgabe des Deutschen Verlages für Grundstoffindustrie, Leipzig, DDR, 1978, S.193, Formel 7.12 umgestellt und in der Nomenklatur angepasst
- ↑ Autorenkollektiv (u. a. K. Budde als federführender Autor): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, S.47 GL. 3.84
- ↑ Autorenkollektiv (u. a. K. Budde als federführender Autor): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Kapitel 3.31 Chemische Kinetik/Grundbegriffe und Definitionen S. 50
- ↑ Hans-Dieter Bockhardt, Peter Güntzschel, Armin Poetschukat: Aufgabensammlung zur Verfahrenstechnik für Ingenieure, Deutscher Verlag für Grundstoffindustrie, Stuttgart 1998, 4. Auflage, ISBN 3-342-00683-8, Reaktionsgeschwindigkeit r, S. 195 GL.(15.12)
- ↑ Autorenkollektiv (u. a. K. Budde als federführender Autor): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Stoffänderungsgeschwindigkeit S.22–23, GL. 2.6 u. a.
- ↑ Autorenkollektiv (u. a. K. Budde als federführender Autor): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1974, Stoffänderungsgeschwindigkeit S.55, GL.3.110 u. a.
- ↑ H.D. Bockhardt, P. Güntzschel, A. Poetschukat:Grundlagen der Verfahrenstechnik für Ingenieure, 1. Auflage 1980, VEB Verlag für Grundstoffindustrie Leipzig, Kapitel: Zusammenhang zwischen Umsatz, Fortschreitungsgrad und Zusammensetzung, S.380–381, (Neuauflage unter ISBN 978-3-342-00684-8).
- ↑ H.D. Bockhardt, P. Güntzschel, A. Poetschukat:Grundlagen der Verfahrenstechnik für Ingenieure, 1. Auflage 1980, VEB Verlag für Grundstoffindustrie Leipzig, Massenkonzentration (Partialdichte) S.381, (Neuauflage unter ISBN 978-3-342-00684-8)
- ↑ Hans-Dieter Bockhardt, Peter Güntzschel, Armin Poetschukat: Aufgabensammlung zur Verfahrenstechnik für Ingenieure, Deutscher Verlag für Grundstoffindustrie, Stuttgart 1998, 4. Auflage, ISBN 3-342-00683-8, Stoffmengenanteil x, S. 194 GL.(15.8)
- ↑ Hans-Dieter Bockhardt, Peter Güntzschel, Armin Poetschukat: Aufgabensammlung zur Verfahrenstechnik für Ingenieure. 4. Auflage. Deutscher Verlag für Grundstoffindustrie, Stuttgart 1998, ISBN 3-342-00271-9, S. 193 ff.
- ↑ H.D. Bockhardt, P. Güntzschel, A. Poetschukat:Grundlagen der Verfahrenstechnik für Ingenieure, 1. Auflage 1980, VEB Verlag für Grundstoffindustrie Leipzig, Stoffmengenanteil-Bilanz mit dem stoffmengenbezogenen Fortschreitungsgrad S.382, (Neuauflage unter ISBN 978-3-342-00684-8)
- ↑ G. Wolf, W. Schneider: Chemische Thermodynamik (Fachstudium Chemie Arbeitsbuch 4), Verlag Chemie, Weinheim, BRD / Lizenzausgabe des Deutschen Verlages für Grundstoffindustrie, Leipzig, DDR, 1978, S.193, Gl.7.14 umgestellt und Nomenklatur angepasst
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1974, Bilanzierung geschlossener komplexer Reaktionssysteme S.38–39
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Verlag für Grundstoffindustrie, Leipzig 1977, Beispiel 3 S.23, Berechnung eines komplexen Reaktionssystems nicht-volumenkonstanter Gasreaktionen mit der stöchiometrischen Matrix und den Umsatzvariablen der unabhängigen Reaktionen
- ↑ Autorenkollektiv, u. a. K. Budde (federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1977, S. 24
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Verlag für Grundstoffindustrie, Leipzig 1977, Beispiel 3 auf S.24, massenbezogener Fortschreitungsgrad Nummer 5 (jedoch mit zwei Fehlern in der angegebenen Formel)
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Verlag für Grundstoffindustrie, Leipzig 1977, Beispiel 3 auf S.26
- ↑ Peter Kripylo, Gerhard Landschulz, Wilhelm Pritzkow: Aufgaben zur technischen Chemie. VEB Deutscher Verlag für Grundstoffindustrie, Leipzig, DDR 1976/79, S. 139
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, S.22–23 und 11
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1977, S. 72
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Gl.2.13a auf S.27
- ↑ Karl-Heinz Näser, Dieter Lempe, Otfried Regen: Physikalische Chemie für Techniker und Ingenieure, 19., unveränderte Auflage, VEB Deutscher Verlag für Grundstoffindustrie Leipzig, 1960/1990, ISBN 3-342-00545-9, S. 152
- ↑ Autorenkollektiv, u. a. K. Budde (federführend): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976?, S.37 GL. 3.28 für Reaktionen in geschlossenem System
- ↑ Brockhaus Enzyklopädie in 24 Bänden, F.A. Brockhaus, Mannheim 1993, neunzehnte überarbeitete Neuauflage, ISBN 3-7653-1100-6 (Gesamtwerk), ISBN 3-7653-1118-9 (Band 18: "RAD-RUS"), Eintrag "Reaktionskinetik" S.130
- ↑ Autorenkollektiv (federführend: K. Budde): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Tabelle 2.2 integrierte Stoffbilanzen S.82
- ↑ Günter Adolphi, Hans Velten Adolphi: Grundzüge der Verfahrenstechnik (für Chemiker, Ökonomen und Ingenieure der chemischen Industrie), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1970, S.253, Tab. A1, Reaktionsordnung 3
- ↑ Hans-Dieter Bockhardt, Peter Güntzschel, Armin Poetschukat: Aufgabensammlung zur Verfahrenstechnik für Ingenieure, Deutscher Verlag für Grundstoffindustrie, Stuttgart 1998, 4. Auflage, ISBN 3-342-00683-8, Geschwindigkeitsgleichungen für Reaktionen verschiedener Ordnung, Tabelle 18, S. 239
- ↑ Autorenkollektiv (federführend: K. Budde): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Beispiel zu 2.1.1 auf S.24
- ↑ Autorenkollektiv (federführend: K. Budde): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Beispiel zu 2.1.1 auf S.25
- ↑ Wolfgang Gröbner, Nikolaus Hofreiter (beide Hrsg.): Integraltafel. Erster Teil. Unbestimmte Integrale. Vierte Auflage, Springer-Verlag, Wien / New York 1965, S.8 Nr. 8a)
- ↑ Wolfgang Gröbner, Nikolaus Hofreiter (beide Hrsg.): Integraltafel. Erster Teil. Unbestimmte Integrale. Vierte Auflage, Springer-Verlag, Wien / New York 1965, S.8 Nr. 8a)
- ↑ Günter Adolphi, Hans Velten Adolphi: Grundzüge der Verfahrenstechnik (für Chemiker, Ökonomen und Ingenieure der chemischen Industrie), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1970, S.253 Tab. A1
- ↑ Autorenkollektiv (u. a. K. Budde, federführender Autor): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Tabelle 2.2 Integrierte Stoffbilanz S.82
- ↑ Wolfgang Gröbner, Nikolaus Hofreiter (beide Hrsg.): Integraltafel. Erster Teil. Unbestimmte Integrale. Vierte Auflage, Springer-Verlag, Wien / New York 1965, S.8 Nr. 8a) bis 8c)
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig, 1976, S.110 Gl.3.52 und Gl.3.53
- ↑ Lothar Papula: Mathematische Formelsammlung für Ingenieure und Naturwissenschaftler, Friedrich Vieweg & Sohn, Braunschweig/ Wiesbaden 1990, dritte Auflage, ISBN 3-528-24442-9, Quadratische Gleichung in Normalform S.13
- ↑ Wolfgang Gröbner und Nikolaus Hofreiter (Hrsg.): "Integraltafel. Erster Teil. Unbestimmte Integrale.", Springer-Verlag Wien/New York 1965, S.1 Integral Nr.7d)
- ↑ Wolfgang Gröbner und Nikolaus Hofreiter (Hrsg.): "Integraltafel. Erster Teil. Unbestimmte Integrale.", Springer-Verlag Wien/New York 1965, S.1 Integral Nr.7b) sowie S.8 Integral Nr.8a)
- ↑ Hans-Joachim Bittrich, Detlef haberland, Gerhard Just: Leitfaden der chemischen Kinetik (Reihe: Studienbücherei), VEB Deutscher Verlag der Wissenschaften, 2. Auflage, Berlin 1986, Reaktionen 2. Ordnung S.27 Gl. 2.18 und 2.19
- ↑ Autorenkollektiv (federführend K. Budde): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, 1. Auflage, S.82 Tabelle 2.2 Integrierte Stoffbilanz
- ↑ Autorenkollektiv, u. a. K. Budde (federführend): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, Schlüsselkomponente S.22
- ↑ Autorenkollektiv, u. a. K. Budde (federführend): Reaktionstechnik I (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1974, S.136 Tabelle 4.4 Reaktionsordnung 1
- ↑ Kurzbedienungsanleitung des integrierenden Taschenrechners "Casio fx-991 ES PLUS", ohne Seitenangabe, spanisch, vor 2026
- ↑ Autorenkollektiv (federführend K. Budde): Reaktionstechnik II (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1976, 1. Auflage, S.23 Anmerkung zur numerischen Integration komplizierter Integranden mittels Runge-Kutta-Verfahren und einem PC
- ↑ Autorenkollektiv (u. a. Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just): Methoden chemisch-kinetischer Berechnungen, VEB Deutscher Verlag für Grundstoffindustrie Leipzig, 1. Auflage 1979, S.98 Kapitel "Auswertung kinetischer Meßdaten mittels Integralgleichungen"
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.49)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.49)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.47 Gl.4.5)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.47 Gl.4.7)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.47 Gl.4.8)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.47 Gl.4.9)
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.50 Anmerkungen bei Gl. 4.19
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.50 Gl. 4.17
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, VEB Deutscher Verlag der Wissenschaften, DDR, 1. Auflage Berlin 1973, 2. Auflage 1986, S.50 Gl. 4.22
- ↑ Autorenkollektiv (K. Budde federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Deutscher Verlag für Grundstoffindustrie, Leipzig 1977, Beispiel 3.1.4.1 Integration einer druckabhängigen Geschwindigkeitsgleichung einer Gasreaktion für das Strömungsrohr durch Substitution mit dem Fortschreitungsgrad S. 84–89, hier S.88
- ↑ Hans-Joachim Bittrich, Detlef Haberland, Gerhard Just: Leitfaden der chemischen Kinetik, 2. Auflage, VEB Deutscher Verlag der Wissenschaften, Berlin 1986, DDR, S.17 Fußnote 2)
- ↑ Kripylo, Landschulz, Pritzkow: "Aufgaben zur technischen Chemie", VEB Deutscher Verlag für Grundstoffindustrie, Leipzig, DDR 1978, S.12 u. S.139 GL.10.4 u. GL.10.5
Literatur
[Bearbeiten | Quelltext bearbeiten]- Gerd Wedler, Hans-Joachim Freund: Lehrbuch der Physikalischen Chemie, 6. Auflage, Wiley, Weinheim, 2012, S. 34 ff.
- Karl-Heinz Näser, Dieter Lempe, Otfried Regen: „Physikalische Chemie für Techniker und Ingenieure“, 19., unveränderte Auflage, VEB Deutscher Verlag für Grundstoffindustrie Leipzig, 1960/1990, ISBN 3-342-00545-9; es behandelt den Reaktionsfortschritt sowie den volumenbezogenen Reaktionsfortschritt in folgend genannten Kapiteln sehr umfangreich:
- „Charakterisierung von Stoffumwandlungen als Stoffmengenänderung“ (Definition von „Reaktionsfortschritt“ und „volumenbezogenem Reaktionsfortschritt“ S.151–156)
- „Chemisches Gleichgewicht in homogenen Systemen und seine kinetische Interpretation“ (Reaktionsfortschritt im Zusammenhang mit dem Massenwirkungsgesetz und deren Gleichgewichtskonstanten S.157–163)
- „Kinetik chemischer Reaktionen“: „Reaktionsgeschwindigkeit und Reaktionsordnung/Reaktionen 1.Ordnung/Reaktionen 2.Ordnung/Reaktionen n-ter Ordnung/Simultanreaktionen/umkehrbare Reaktionen/Parallel- oder Nebenreaktionen/Folgereaktionen“ (kinetische Bilanzierungen unter Nutzung des Reaktionsfortschrittes, S.269–280)
- Beispiel 3, in Autorenkollektiv (K. Budde federführend): Reaktionstechnik III (Reihe Verfahrenstechnik), VEB Verlag für Grundstoffindustrie, Leipzig 1977, S.21–27 (Berechnung eines komplexen Reaktionssystems nicht-volumenkonstanter Gasreaktionen. Vereinfachung der Stöchiometrischen Matrix mit dem Gaußschen Algorithmus. Berechnung der Umsatzvariablen und von Werten mit Hilfe der Umsatzvariablen.)
- Quantities, units and symbols in physical chemistry / International Union of Pure and Applied Chemistry (IUPAC), Blackwell Science, Oxford, 1993, ISBN 0-632-03583-8 PDF
- Quantities, Units, and Symbols in Physical Chemistry, IUPAC Green Book, 3rd edition, prepared for publication by E.R. Cohen, T. Cvitas, J.G Frey, B. Holmstrom, K. Kuchitsu, R. Marquardt, I. Mills, F. Pavese, M. Quack, J. Stohner, H. Strauss, M. Takami, and A.J. Thor, RSC Publishing, 2007, ISBN 0-85404-433-7 PDF